LECTURE 01
计算物理导论 Welcome to the World of Computational Physics
第 1 讲 · 绪论 + 一维 Schrödinger 方程数值解 | 对应源课件 44 页
课程信息 PPT 第 02 页
课程信息
项目 内容 课程名称 计算物理导论(Introduction to Computational Physics) 课程代码 70L671Q(对应美方课程代码 CHEM 340)课程性质 专业选修课(Specialty Elective) 适用专业 纳米材料与技术 先修课程 光谱与结构导论;有机化学或结构化学 授课语言 全英文授课、英文作业与考试
info 这门课是 tool oriented(工具导向) :不追求把量子化学的数学基础讲全,而是让你在学期结束时能独立写出输入文件、读懂输出文件、并对结果做出物理判断 。
课程信息 PPT 第 03 页
课程目标
讲方法
讲授量子/经典模拟中常用的计算方法 ,以及对应的主流软件。
动手做
分子模拟的实践会反过来强化 你在其他物理、化学课上学到的概念——很多抽象概念只有在亲手算过一遍之后才真正落地。
自己探索
鼓励你在计算机上设计并完成自己的模拟实验 ,把「我想看看会怎样」变成一条可以跑的输入文件。
ok 一句话概括 :这是一门用计算机做物理化学实验 的课。实验台是服务器,试剂是输入文件,产物是数值与图像。
绪论 · 计算工具的演化 PPT 第 05 页
计算机能否取代实验室
info 「In the real world, this could eventually mean that most chemical experiments are conducted inside the silicon of chips instead of the glassware of laboratories. Turn off that Bunsen burner; it will not be wanted in ten years…」
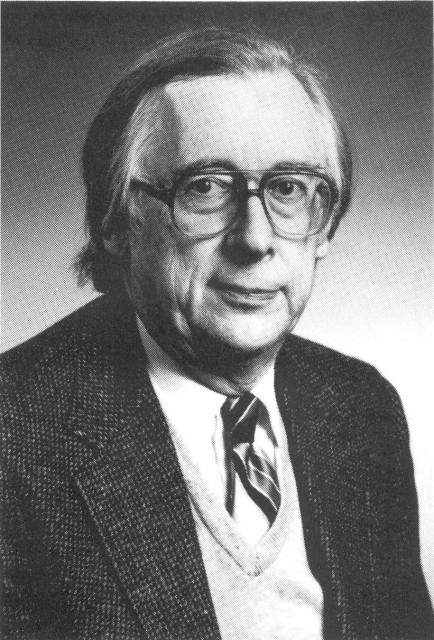
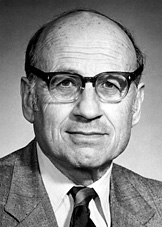
这是 1998 年诺贝尔化学奖得主的一段广为流传的论断(转引自《经济学人》的报道)。当年的获奖者正是这两位:
约翰·波普尔(John Pople)
发展了量子化学的计算方法 ——把分子轨道理论变成可以批量运行的程序(GAUSSIAN 系列)。
瓦尔特·科恩(Walter Kohn)
奠定了密度泛函理论(DFT) 的基础——使得用电子密度而不是波函数来描述多电子体系成为可能。
warn 这句预言今天实现了多少? 部分实现:筛选材料、预测光谱、优化分子结构确实已经大量用计算代替实验。但算力与精度的矛盾仍未解决 ——大尺寸有机分子仍无法严格求解薛定谔方程;而且用哪套理论算,结果可能差很多。所以本课的重点不是「会点按钮」,而是知道自己在算什么、算得准不准 。
约翰·波普尔(John Pople,1925—2004) 瓦尔特·科恩(Walter Kohn,1923—2016)
应用实例 · 化学反应 PPT 第 06 页
例 1:化学反应机理
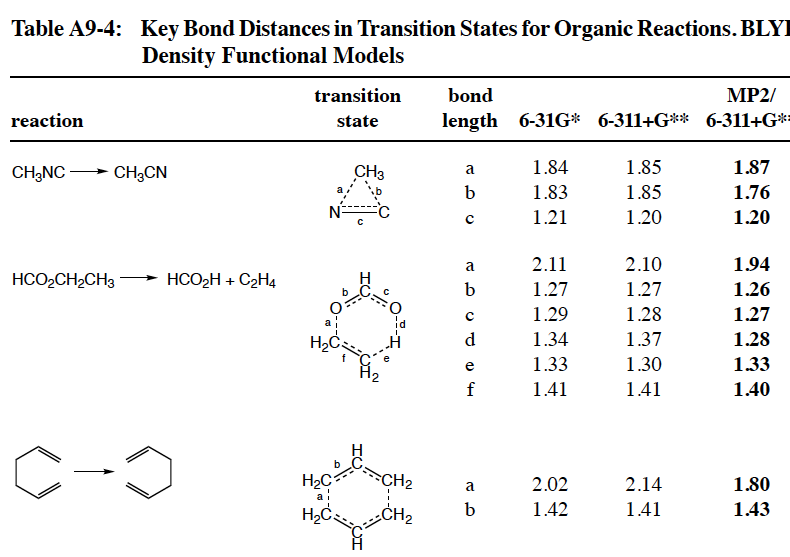
量子力学最早、也最经典的应用:沿着反应坐标算出势能面 ,找到过渡态,从而给出反应机理与活化能。
反应物 → 过渡态 → 产物
势能面上的极值点分别对应稳定中间体 (极小值)与过渡态 (一阶鞍点)。
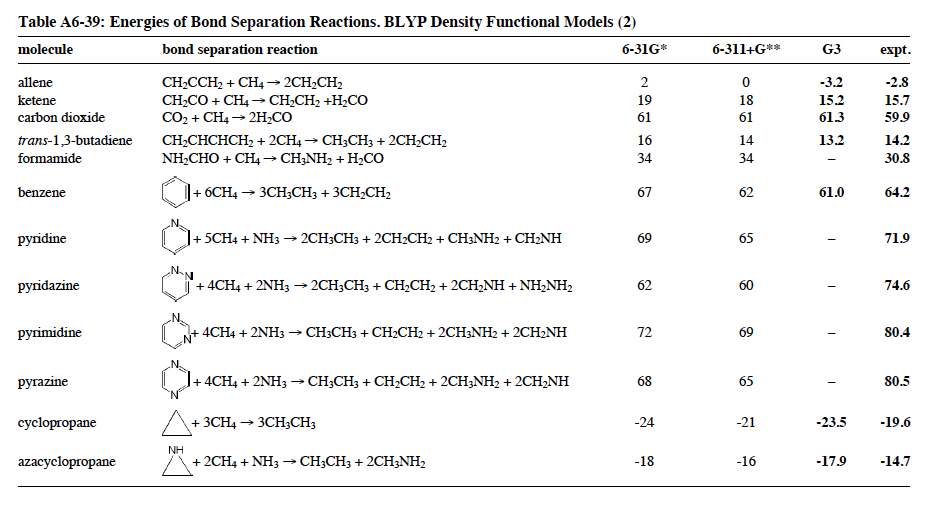
G3 是什么
G3 是把 6-311+G** 进一步扩充极化函数、并对内层电子加极化的复合方法 ——精度接近化学精度(±1 kcal/mol)。
info 文献:A Guide to Molecular Mechanics and Quantum Chemical Calculations , W. J. Hehre, Wavefunction Inc., 2003。
量子力学方法给出的反应势能面与过渡态
应用实例 · 化学反应 PPT 第 07 页
例 1(续):换一种理论,再算一遍
同一个反应,改用 MP2 微扰理论 (二阶 Møller-Plesset 微扰)重算:
方法 是什么 代价与精度 HF Hartree-Fock,平均场近似 快,但忽略了电子关联,反应能偏高 MP2 在 HF 基础上加二阶微扰修正 慢一些,补上了大部分电子关联能 G3 / CCSD(T) 更高级的复合/耦合簇方法 更慢,接近化学精度
warn 一个要养成的习惯 :换方法、换基组各算一遍,看结果是否稳定。如果两个方法给出的结论相差很大,说明这套计算还没有收敛 ,不能只报一个数就交差。
同一反应在 MP2 微扰理论下的能量路径
应用实例 · 有机材料 PPT 第 08 页
例:有机发光二极管(OLED)
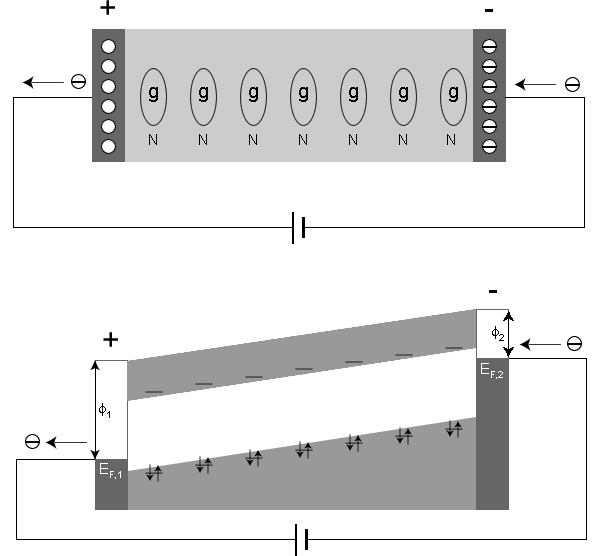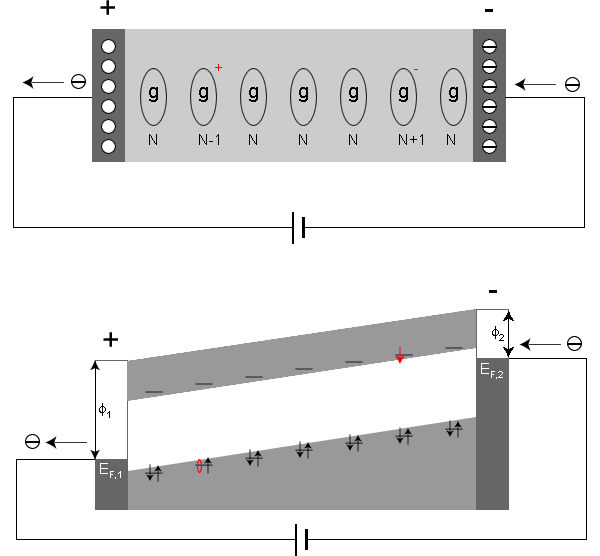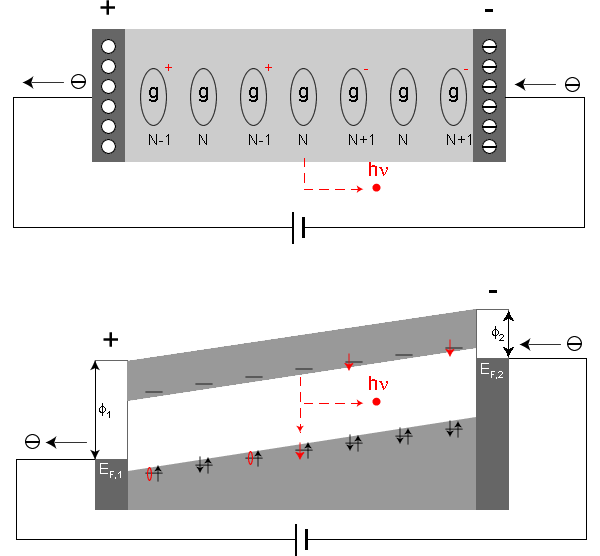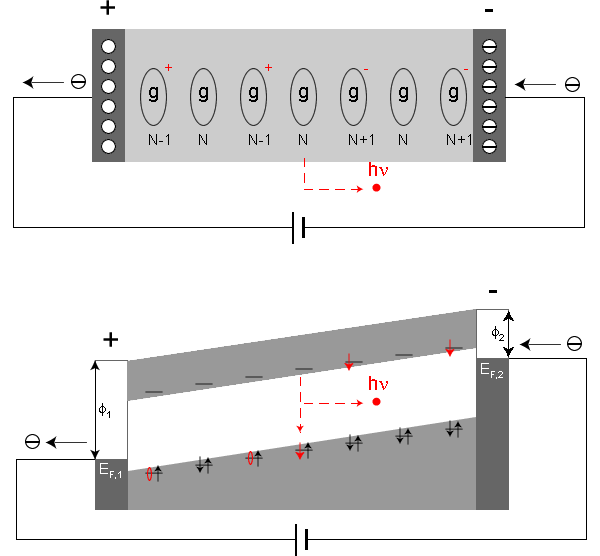
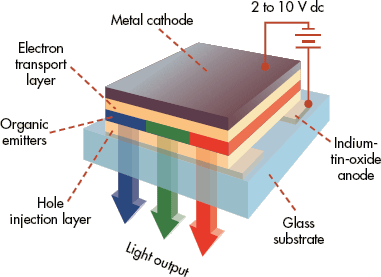
器件的基本结构:玻璃衬底上做出阳极,阴极在另一侧,中间夹着发光层与导电层 的有机分子或聚合物薄膜。
$$\eta_{\mathrm{EL}}=\eta_{\mathrm{pair}}\cdot\eta_{\mathrm{S}}\cdot\eta_{\mathrm{pl}}\cdot\eta_{\mathrm{out}}$$
符号 含义 $\eta_{\mathrm{pair}}$ 电子—空穴对的形成比例 $\eta_{\mathrm{S}}$ 这些电子—空穴对中形成单线态激子 的比例 $\eta_{\mathrm{pl}}$ 单线态激子的光致发光量子产率 $\eta_{\mathrm{out}}$ 器件的光取出效率
info 计算物理在这里做什么 :上式中只有 $\eta_{\mathrm{out}}$ 靠光学设计,其余三项全部由分子本身的电子结构与振动耦合决定 ——这正是本课程后续要算的量。
OLED 的层状结构:阴极 / 发光层 / 导电层 / 阳极 发光层中的电子—空穴对复合与单线态比例
应用实例 · 光物理过程 PPT 第 09 页
例:光物理过程与 Jablonski 图
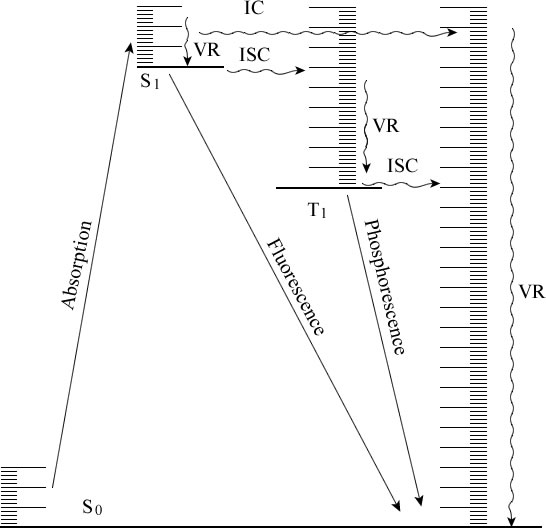
分子吸收光子后,能量会通过几条相互竞争的通道耗散。把它们画在一张能级图上,就是 Jablonski 图 。
通道 英文 特点 吸收 Absorption 从 S₀ 跃迁到激发态,约 $10^{-15}$ s 振动弛豫 Vibrational Relaxation(VR) 回到该电子态的最低振动态,极快 内转换 Internal Conversion(IC) 同自旋多重度 之间的无辐射跃迁系间窜越 Intersystem Crossing(ISC) 不同自旋多重度 之间的无辐射跃迁(如 S₁ → T₁)荧光 Fluorescence S₁ → S₀ 的辐射跃迁,自旋允许,寿命 ns 量级 磷光 Phosphorescence T₁ → S₀ 的辐射跃迁,自旋禁阻,寿命 μs—ms
info 量子产率 $\displaystyle\Phi=\frac{k_r}{k_r+\sum k_{nr}}$:辐射速率 $k_r$ 与所有无辐射速率 $\sum k_{nr}$ 的竞争结果。计算的核心任务,就是把这两个量都算出来。
Jablonski 图:吸收、荧光、磷光、内转换(IC)、系间窜越(ISC)、振动弛豫(VR)
应用实例 · 光物理过程 PPT 第 10 页
例:把衰减通道写成速率
把上页的每条箭头换成一个速率常数 ,光物理过程就变成一个可以定量求解的速率方程组 :
单线态的衰减
$$\frac{\mathrm{d}[S_1]}{\mathrm{d}t}=-(k_r^{\mathrm{F}}+k_{\mathrm{IC}}+k_{\mathrm{ISC}})[S_1]$$
三线态的生成与衰减
$$\frac{\mathrm{d}[T_1]}{\mathrm{d}t}=k_{\mathrm{ISC}}[S_1]-(k_r^{\mathrm{P}}+k_{\mathrm{ISC}}^{\mathrm{R}})[T_1]$$
ok 这就是「第一性原理预测发光效率」的落脚点 :只要能算出各 $k$ 值,就能预测荧光/磷光量子产率、寿命,并判断一个分子适不适合做发光材料。
激发态衰减通道的全貌 辐射与非辐射速率常数的竞争 荧光量子产率的定义式
应用实例 · 研究成果 PPT 第 11 页
这套方法能走多远
下面这段是本课程团队在这条路线上的工作积累(源课件原文):
info 建立了激发态跃迁速率的多模耦合理论 ,率先引入振动关联函数的含时积分形式,推导出包含多振动模式混合的激发态辐射、无辐射和系间窜越速率的全解析公式 ,突破了沿用 40 年的「提升模式 + 位移谐振子」近似;结合不同层次的电子结构计算,开发了一套从第一性原理定量预测单分子、溶液到固相有机发光效率和光谱 的计算方法。
评价来源 内容 美国化学会网站 以「Predict the fate of an excited chromophore from first principles」为题作 Heart Cut 报道 意大利化学会前主席 Barone 院士 采纳了项目组的十多个公式 西班牙赫罗纳大学 Blancafort 教授 评价为「最为成熟巧妙」(The most sophisticated approaches) 程序下载与商业化 被哈佛、斯坦福、莫斯科国立等高校学者下载 2600 余次;商业化后正式用户 123 家,含日本住友等企业
ok 对学生的意义 :本课程后面讲的每一条公式,都是从「想搞清楚一个真实的发光分子为什么亮、为什么暗」出发推导出来的——不是为考试服务的数学练习。
应用实例 · 光谱 PPT 第 12 页
例:并苯系列的光谱
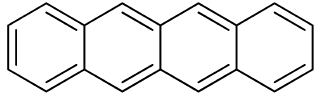
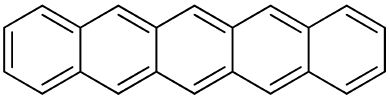
把蒽(Anthracene)→ 并四苯(Tetracene)→ 并五苯(Pentacene) 放到一起算,可以看出一条清晰的规律:
分子 苯环数 光谱变化的趋势 蒽 Anthracene 3 吸收与发射都在紫外区,带隙较大 并四苯 Tetracene 4 光谱明显红移,带隙减小 并五苯 Pentacene 5 红移到可见区,且出现更明显的振动结构
info 为什么算这个 :共轭长度是调控有机半导体带隙最直接的手段。算准了这一系列,才能有信心去计算没有合成出来的分子。
蒽(Anthracene)的吸收与发射光谱 并四苯(Tetracene)的光谱 并五苯(Pentacene)的光谱
应用实例 · 光谱 PPT 第 13 页
例:薁的反常发光
薁(Azulene) 是一个著名的反例:它违背了 Kasha 规则——发射不是从最低激发态 S₁ 而是从 S₂ 出来的 。
现象 常规分子 薁 吸收 S₀ → S₁ 是最强吸收 S₀ → S₂ 反而是强吸收(S₁ 跃迁很弱) 发射 从 S₁ 发光(Kasha 规则) 从 S₂ 发光 ,S₂ → S₀ 反常地允许 能隙 S₁ 与 S₂ 间距大 S₁ 与 S₂ 间距小,S₂ → S₁ 的内转换速率慢,给了 S₂ 直接发光的机会
info 文献:2010, Yingli Niu, Qian Peng, Chunmei Deng, Xing Gao and Zhigang Shuai, J. Phys. Chem. A , 114 , 7817–7831。规则是经验总结,计算才是第一性的 。
薁(Azulene)S0 → S1 的跃迁 薁 S1 → S0 的发射:反常的 Kasha 规则例外
应用实例 · 无辐射跃迁 PPT 第 14 页
例:无辐射跃迁速率
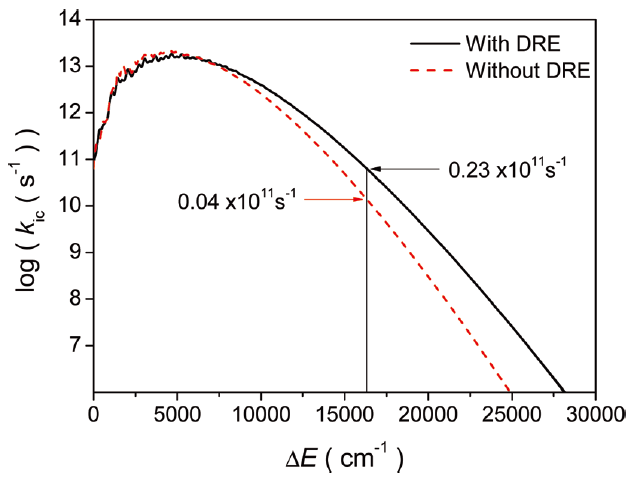
发光效率通常不是被「发光」限制,而是被无辐射通道 拖垮的。无辐射跃迁的速率可以写成:
$$k_{nr}\propto\left\langle\chi_f|\chi_i\right\rangle^2\cdot\ \mathrm{FCWD}$$
因子 物理含义 电子耦合项 两个电子态之间由哪个微扰算符耦合起来(非绝热耦合 / 自旋—轨道耦合) Franck-Condon 加权密度 振动波函数重叠(FCWD)——结构弛豫越大,无辐射越快
warn 要给学生的直觉 :分子越「软」、激发时结构变化越大,无辐射通道就越畅通。所以提高发光效率的一个常见思路,是让分子变刚 ——这正是下一例「聚集诱导发光」的原理。
无辐射跃迁:内转换与系间窜越的速率表达式 Jablonski 图(回顾)
应用实例 · 聚集诱导发光 PPT 第 15 页
例:聚集诱导发光(AIE)
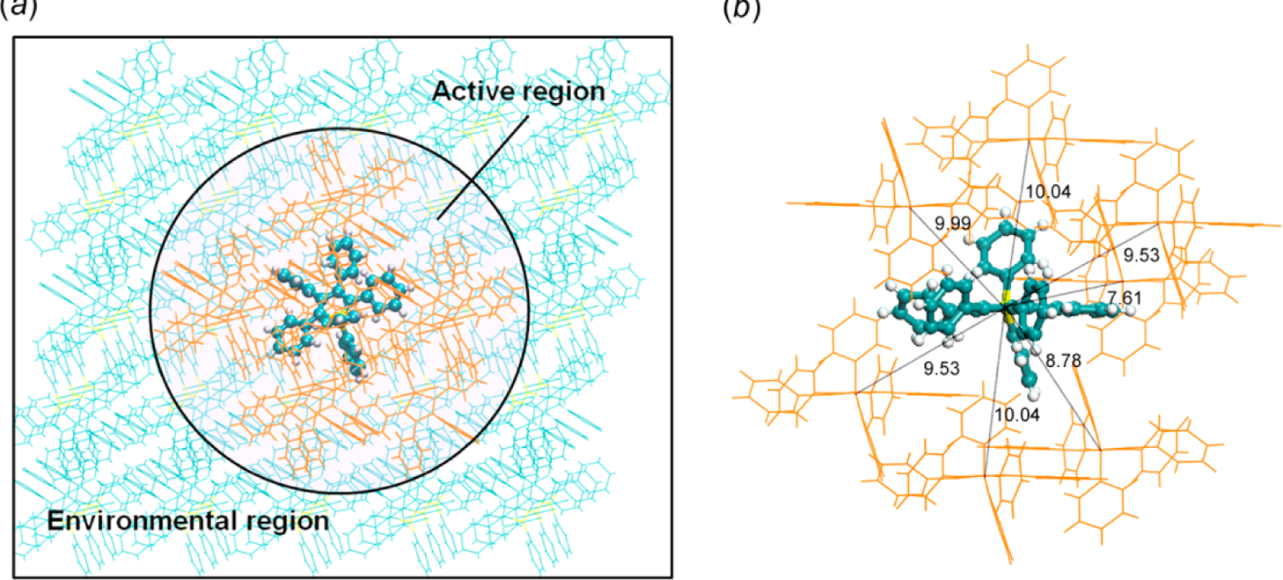
反常现象 :多数发光分子在溶液里很亮、聚集后变暗(ACQ,聚集诱导猝灭);但 AIE 分子正好相反——在溶液里几乎不发光,一聚集反而大亮 。
为什么溶液里不亮
溶液里分子可以自由旋转/振动,激发态能量通过分子内运动 迅速无辐射耗散。
为什么聚集后变亮
聚集把分子锁住 ,分子内转动被限制,无辐射通道被掐断,辐射通道占比上升。
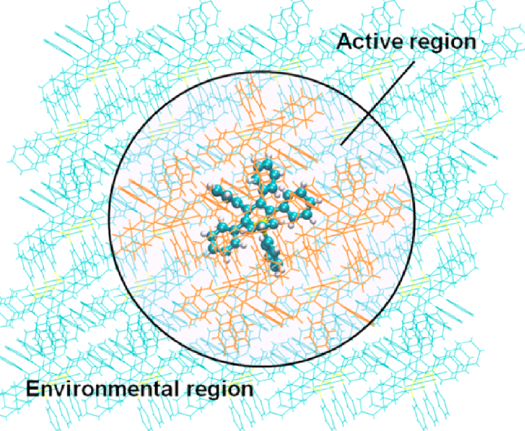
计算设置 取值 QM 部分(发光核心) B3LYP/6-31G*MM 部分(周围环境) GAFFQM/MM 组合程序 Turbomole + DL_POLY,通过 Chemshell 3.5 耦合
info 文献:J. Phys. Chem. A , 2014, 118 , 9094。QM/MM 混合方法 的思路:只有发光核心需要量子力学,周围的堆积环境用分子力学就够了。
聚集诱导发光(AIE)分子在聚集态下的发光增强
应用实例 · 重组能分解 PPT 第 16 页
例:谁贡献了重组能
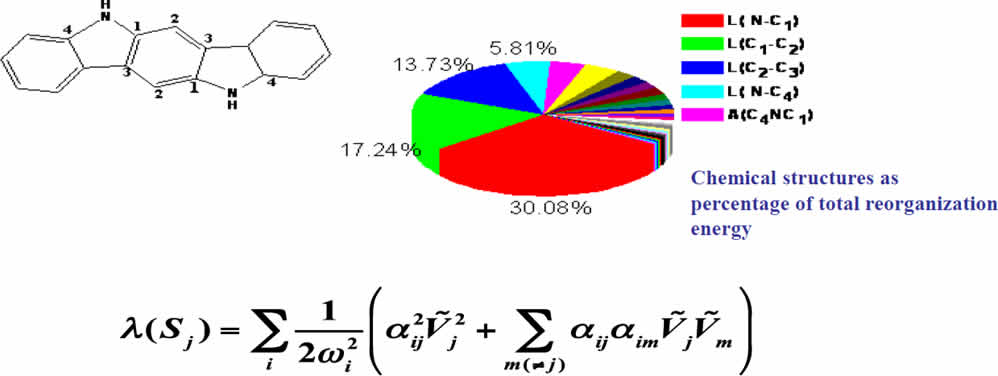
把总重组能按内坐标逐项分解 ,就能看出:哪些键长/键角的变化真正「吃掉」了能量。程序输出的表格长这样:
     n  type   |         int-def |       zd |   Reorganization energy 1 (cm-1)
                |                 |          |       diag   non-diag        sum
  ----------------------------------------------------------------------------
     1  BOND   |     C1 - C2     |   0.031  |       12.4       3.1         15.5
     2  BOND   |     C2 - C3     |   0.018  |        8.7       1.9         10.6
     3  ANGLE  |  C1 - C2 - C3   |   0.007  |        4.2       0.8          5.0
  ----------------------------------------------------------------------------
  Total (cm-1)  |                 |          |      176.3      41.2        217.5
ok 怎么读 :diag 是该项自身弛豫贡献的能量,non-diag 是该项与其他坐标耦合产生的交叉项。把贡献最大的几根键挑出来,就等于拿到了「该改哪里」的分子设计指南 。
内坐标对重组能贡献的逐项分解
应用实例 · TADF PPT 第 17 页
例:磷光、系间窜越与 TADF
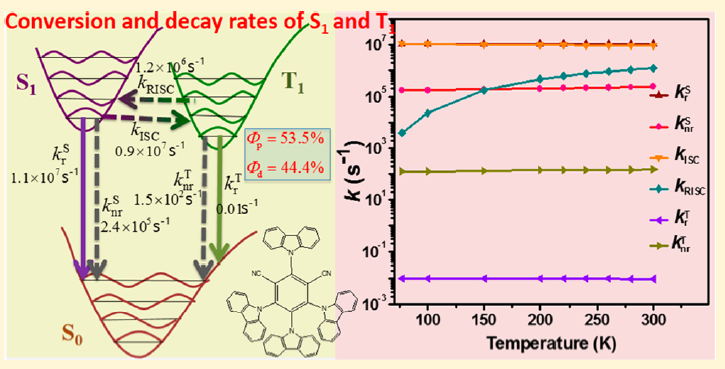
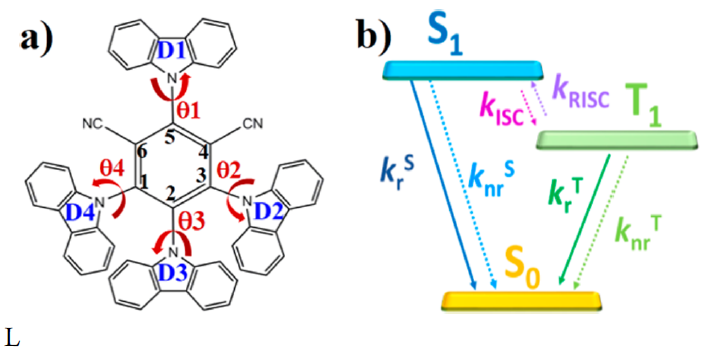
TADF(热活化延迟荧光) 是第三代 OLED 发光机制的核心概念。
1 电致激发形成激子 单线态与三线态按 1 : 3 生成——按传统荧光机制,75% 的三线态被白白浪费 。
2 三线态 → 单线态(RISC) 如果 S₁ 与 T₁ 的能隙 $\Delta E_{\mathrm{ST}}$ 足够小(< 0.2 eV),三线态可以反向系间窜越 回单线态。
3 再从 S₁ 发光 于是那 75% 的三线态也通过荧光通道发光——理论内量子效率可达 100% 。
info 文献:J. Phys. Chem. C 2017, 121 , 13448–13456。计算的核心任务 :算出 $\Delta E_{\mathrm{ST}}$ 与 RISC 速率 $k_{\mathrm{RISC}}$,判断这个分子能不能做 TADF 材料。本课程团队的主要研究方向之一就在这里。
磷光、系间窜越与热活化延迟荧光(TADF) TADF 的「反向系间窜越」通道
应用实例 · 电荷传输 PPT 第 18 页
例:分子晶体中的迁移率
电荷在分子晶体里怎么走?取决于两个耦合强度的竞争 :
区域 条件 输运图像 Hopping(跳跃) $V \ll g$ 电荷被局域 在单个分子上,靠热激发一跳一跳地走 Polaron(极化子) $V \sim g$ 电荷与晶格畸变绑定,形成极化子,介于两者之间 Band(能带) $V \gg g$ 电荷离域 成布洛赫波,用能带理论描述
info 其中 $V$ 是电子耦合 (相邻分子间的电荷转移积分,$m \ne n$),$g$ 是电子—声子耦合 。理论框架是 Holstein-Peierls 哈密顿量 。这就是为什么有机材料的迁移率远低于硅 。
应用实例 · 电荷传输 PPT 第 19 页
例:迁移率的两条计算路线
路线一:能带模型
算出电子耦合 $V$ 与电子—声子耦合 $g$,代入 Holstein-Peierls 哈密顿量,用微扰论 给出迁移率的解析式。
路线二:随机行走模型
算出相邻分子间的电荷转移速率 ,然后让电荷在格点上随机行走 ,统计均方位移得到扩散系数。
ok 本课程后续会同时接触这两类方法 :第 3 讲给出的电子结构工具用于求 $V$ 和速率,而随机行走这类「数值实验」则直接训练你写程序的能力。
分子晶体中电荷跳跃的两种极限:Hopping 与 Band Holstein-Peierls 哈密顿量中的电子耦合与电子—声子耦合
应用实例 · 电荷传输 PPT 第 20 页
载流子迁移率的定义
$$\mu=\frac{v_d}{F}$$
符号 名称 单位 $\mu$ 载流子迁移率 cm²·V⁻¹·s⁻¹ $v_d$ 电荷漂移速度 cm·s⁻¹ $F$ 驱动电场 V·cm⁻¹
info 在 Hopping 图像 下,电荷传输被描述为一个扩散过程 :载流子按照「无外场时的电荷转移速率」在相邻分子之间跳跃。Einstein 关系 连接:$\displaystyle \mu=\frac{eD}{k_BT}$。
应用实例 · 电荷传输 PPT 第 21 页
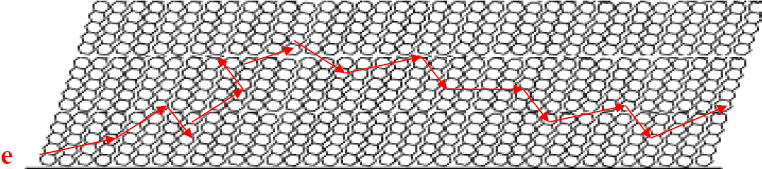
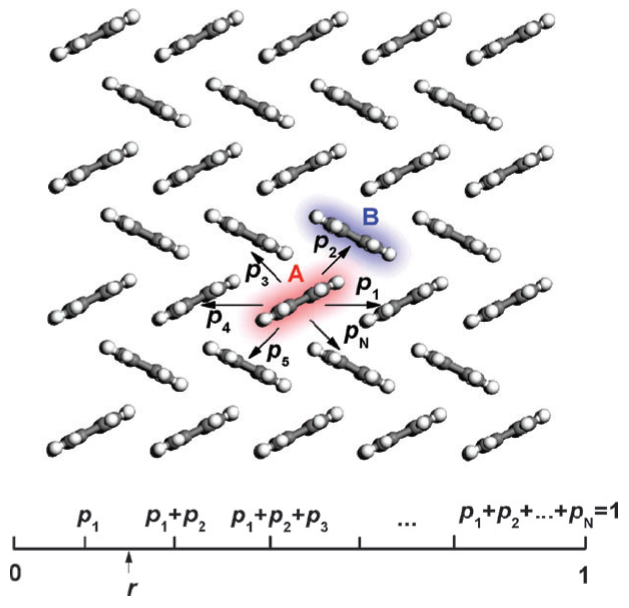
非均匀体系:随机行走模拟
真实材料里每个分子的环境都不完全一样(能量无序),于是速率也不一样。这时用随机行走 来模拟扩散过程:
1 生成随机数 r(0 < r < 1) 用来决定这一次跳跃往哪个方向、是否发生
2 计算各相邻跳跃的电荷转移速率 kCT 速率来自上游的电子结构计算
3 按速率归一化后抽样,决定跳向哪个格点 速率大的方向更容易被选中
4 重复直到扩散距离超过晶格常数 2–3 个数量级 保证统计上脱离了初始位置的记忆
5 重复上千次后取平均 得到均方位移 ⟨r²⟩ 与时间的线性关系
ok 为什么必须重复上千次 :单次随机行走毫无意义——它只是无数条可能路径中的一条。只有统计平均才对应可观测量 ,这正是统计物理方法的核心。
应用实例 · 电荷传输 PPT 第 22 页
从均方位移到迁移率
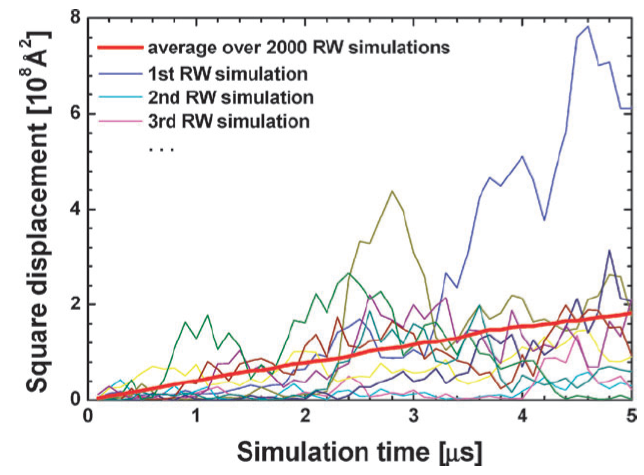
下图是 10 条单次模拟的 $r^2(t)$,以及 2000 次模拟平均后的 $\langle r^2\rangle(t)$。
$$\langle r^2(t)\rangle=6Dt$$
步骤 做什么 ① 拟合斜率 由 $\langle r^2\rangle$–$t$ 直线拟合出扩散系数 $D$ ② 换算迁移率 用 Einstein 关系 $\mu=eD/(k_BT)$ ③ 检验 改变超胞尺寸、重复次数,看结果是否收敛
warn 看图的门道 :单条 $r^2(t)$ 曲线是锯齿状的随机路径,而大量平均后变成一条光滑直线——直线段的出现本身就是一个物理结论 :它说明扩散进入了正常扩散区($\langle r^2\rangle \propto t$),而不是亚扩散($\propto t^{0.6}$)或超扩散。
小结 · 计算能做什么 PPT 第 23 页
随机行走模拟的算法要点
# 单次随机行走的伪代码
while distance < L:
    r = random(0, 1)              # 一个 [0,1) 的随机数
    k = [k_CT(i, j) for j in neighbors(i)]   # 到各邻居的转移速率
    j = sample(neighbors(i), weights=k)      # 按速率加权抽样
    i = j
    record(r2)                    # 记录此时距离平方
info 这段伪代码虽然短,却包含了计算物理中三个反复出现的元素:随机抽样 、物理模型给出的权重 、以及用统计平均换出可观测量 。第 4 讲的 Monte Carlo 方法会把它系统化。
课程内容 PPT 第 24 页
这门课会学什么
单点能与几何优化
Single Point Energies & Geometry Optimization
频率 · 热力学 · 光谱
Frequencies / Thermodynamics / Spectroscopy
前线分子轨道分析
Frontier Molecular Orbital Analysis
过渡态搜索
Transition States
光物理与传输性质(MOMAP)
Photophysics / Transport Property
ok 课程定位(源课件原话) :This course is tool oriented ——以工具为主线,每个概念都对应一个能立刻上机验证的操作。
课程内容 · 教材 PPT 第 25 页
推荐教材(一)
书名 作者 定位 Understanding Molecular Simulation Daan Frenkel, Berend Smit 分子模拟的经典教科书 :Monte Carlo、分子动力学、自由能计算 Modern Quantum Chemistry Attila Szabo, Neil S. Ostlund 量子化学的理论基石 :从 HF 到 MP2、CI、耦合簇 Computational Chemistry (1995)Guy H. Grant 入门读物,篇幅短,适合作为第一本
info 第 3 讲的理论部分主要沿 Szabo & Ostlund 的脉络展开;涉及经典模拟的部分则参考 Frenkel & Smit。
《Understanding Molecular Simulation》(Frenkel & Smit) 《Modern Quantum Chemistry》(Szabo & Ostlund) 《Computational Chemistry》(Guy H. Grant)
课程内容 · 教材 PPT 第 26 页
推荐教材(二)
书名 作者 / 版本 定位 Introduction to Computational Chemistry (2007)Frank Jensen 覆盖面最广的一本,公式与实现并重 Exploring Chemistry with Electronic Structure Methods James B. Foresman Gaussian 官方配套教程,本课程第 2 讲的直接参考 《计算物理学》 马文淦(2021) 中文教材,讲义第 1 讲数值解部分可对照阅读
ok 怎么用这些书 :不必从头读到尾。把讲义当作索引,遇到想深挖的点再翻到对应章节——这也是「工具导向」课程的正确用法。
《Introduction to Computational Chemistry》(Frank Jensen) 《Exploring Chemistry with Electronic Structure Methods》(Foresman) 《计算物理学》(马文淦)
课程内容 · 计算资源 PPT 第 27 页
计算资源
本课程的计算在校内计算集群 上完成。集群提供:
项目 说明 硬件 多节点服务器集群,节点间由高速网络互联 软件 Gaussian 16 等量子化学程序,以及 Python / C 编译环境 作业方式 通过 SSH 登录提交作业,或在本地 Windows 机器上用 Gaussian 16W 算小体系 账号 课程账号由任课教师统一分配 ,请勿互相借用
warn 使用规范(一定要讲清楚) :不要在登录节点跑计算 ;.rwf、.chk 等中间文件,它们往往比结果文件大几个数量级。
PART 02
一维定态 Schrödinger 方程的数值解 Numerical solution to the time-independent 1-D Schrödinger equation
数值解 · 定态问题 PPT 第 29 页
从解析解到数值解
一维定态 薛定谔方程(能量的本征值问题):
$$-\frac{\hbar^2}{2m}\frac{\mathrm{d}^2\psi(x)}{\mathrm{d}x^2}+V(x)\,\psi(x)=E\,\psi(x)$$
info 为什么要数值解 :解析解只对极少数特殊势能(无限深方势阱、谐振子、库仑势)成立。一旦势能 $V(x)$ 的形状稍微复杂(双势阱、周期势、或者来自拟合的势能曲线),就必须把方程离散化后用矩阵求解 。
数值解 · 定态问题 PPT 第 30 页
第一步:换成原子单位
原子单位制(atomic unit)里令 $\hbar=m_e=e=1$,于是方程里所有常数都不见,只剩下纯粹的数学形式:
SI 单位(常数一大堆)
$$-\frac{\hbar^2}{2m}\frac{\mathrm{d}^2\psi}{\mathrm{d}x^2}+V\psi=E\psi$$
原子单位(常数全部为 1)
$$-\frac{1}{2}\frac{\mathrm{d}^2\psi}{\mathrm{d}x^2}+V\psi=E\psi$$
物理量 定值 含义 $\hbar$ 1 约化普朗克常数 $m_e$ 1 电子质量 $e$ 1 元电荷 长度单位(Bohr) $a_0=0.529\ \mathrm{\mathring{A}}$ 氢原子第一轨道半径 能量单位(Hartree) $E_h=27.211\ \mathrm{eV}$ 氢原子基态能量的 2 倍
ok 原子单位的价值 :数值计算里最怕的就是量纲不统一导致的尺度灾难。换成原子单位后,所有数值天然落在 1 附近 ,既避免了浮点溢出,也让程序不依赖任何物理常数表。
数值解 · 定态问题 PPT 第 31 页
第二步:束缚态的边界条件
对于束缚态(bound state) ,波函数在无穷远处必须趋于零,等价于在有限区间两端取零:
$$\psi(0)=\psi(L)=0$$
条件 物理含义 数值后果 $\psi$ 连续 概率密度不能跳变 相邻格点的波函数值直接相连 $\psi'$ 连续 概率流守恒 自动满足 (离散化后由对称的差分格式保证)$\psi(0)=\psi(L)=0$ 粒子被约束在区间内 矩阵方程可以直接求解,无需额外处理
info 注意 :如果研究的是散射态 或周期势 ,边界条件要换(周期边界或向外行波)。本讲只处理最基础的束缚态。
数值解 · 定态问题 PPT 第 32 页
第三步:把二阶导数离散化
把区间 $[0,L]$ 等分成 $N+1$ 段,步长 $h=L/(N+1)$,格点 $x_i=ih$,记 $\psi_i=\psi(x_i)$。用中心差分 近似二阶导数:
$$\frac{\mathrm{d}^2\psi}{\mathrm{d}x^2}\Big|_{x_i}\approx\frac{\psi_{i+1}-2\psi_i+\psi_{i-1}}{h^2}+\mathcal{O}(h^2)$$
代入薛定谔方程,两边同乘 $2h^2$:
$$-\psi_{i+1}+2\psi_i-\psi_{i-1}+2h^2V_i\psi_i=2h^2E\,\psi_i$$
ok 这一步是整个方法的枢纽 :微分方程被换成了一个矩阵特征值问题 ——每一个格点给出一行方程,$N$ 个格点给出 $N$ 个联立方程。写成矩阵形式就是 $\mathbf{A}\boldsymbol{\psi}=2h^2E\,\boldsymbol{\psi}$,其中 $\mathbf{A}$ 是三对角矩阵 。
PART 03
一维含时 Schrödinger 方程的数值解 Numerical solution to the time-dependent 1-D Schrödinger equation
数值解 · 含时问题 PPT 第 34 页
时间方向:三种离散格式
含时薛定谔方程(原子单位):$i\dfrac{\partial\psi}{\partial t}=H\psi$,对时间做差分有几种写法,它们的稳定性天差地别 :
1 显式 Euler(不稳定) $$\psi^{n+1}=(1-iH\Delta t)\psi^{n}$$实现最简单,但范数不守恒且会发散 ——只有 $\Delta t$ 极小时勉强能用。
2 隐式 Euler(稳定) $$\psi^{n+1}=(1+iH\Delta t)^{-1}\psi^{n}$$无条件稳定,但范数仍然不守恒 :它会系统性地衰减,长时间演化会「漏掉」概率。
3 Cayley 形式(幺正) $$\left(1+\tfrac{i\Delta t}{2}H\right)\psi^{n+1}=\left(1-\tfrac{i\Delta t}{2}H\right)\psi^{n}$$严格保持范数 ,是量子含时演化的标准选择。
warn 「稳定」和「保范数」是两回事 :隐式 Euler 虽然不发散,但它会把 $|\psi|$ 一点点吃掉;而量子力学要求概率守恒,所以必须用幺正 的格式。这个区别在长时间的动力学模拟里会直接决定结果对不对。
数值解 · 含时问题 PPT 第 35 页
Cayley 形式:为什么它保范数
把 Cayley 格式整理成传播子形式:
$$\psi^{n+1}=U\,\psi^{n},\qquad U=\frac{1-iH\Delta t/2}{1+iH\Delta t/2}$$
性质 检验 结论 幺正性 $U^{\dagger}U=1$ 分子的伴与分母互为共轭($H$ 是厄米的)→ 严格幺正 范数守恒 $\|\psi^{n+1}\|=\|U\psi^{n}\|=\|\psi^{n}\|$ 概率严格守恒 精度 对 $\Delta t$ 展开 达到二阶精度,比显式/隐式 Euler 更高
ok 实际怎么算 :Cayley 形式两边都含 $\psi$,不能直接显式推进。整理后得到线性方程组 $$\left(1+\tfrac{i\Delta t}{2}H\right)\psi^{n+1}=\left(1-\tfrac{i\Delta t}{2}H\right)\psi^{n}$$右边可以显式算出,左边是一个三对角方程组 ——于是每推进一步,就要解一次三对角系统。这正是下一页要解决的问题。
数值解 · 追赶法 PPT 第 36 页
三对角方程组
无论是定态问题的矩阵对角化,还是含时问题的隐式推进,最终都要面对同一个结构——三对角线性方程组 :
$$\begin{cases}b_1x_1+c_1x_2=d_1\\a_2x_1+b_2x_2+c_2x_3=d_2\\\qquad\cdots\\a_nx_{n-1}+b_nx_n=d_n\end{cases}$$
info 写成矩阵就是:只有主对角线和紧邻主对角线的两条副对角线 上非零,其余全为 0。这个结构来自物理本身——差分算子只耦合相邻格点 。
数值解 · 追赶法 PPT 第 37 页
追赶法:先「追」后「赶」
1 前向消元(追) 从第一行开始,用第 $i$ 行消掉第 $i+1$ 行的 $a_{i+1}$:把 $x_i$ 表示成 $x_i=\alpha_i x_{i+1}+\beta_i$,其中 $\alpha_i=\dfrac{-c_i}{a_i\alpha_{i-1}+b_i}$,$\beta_i=\dfrac{d_i-a_i\beta_{i-1}}{a_i\alpha_{i-1}+b_i}$。
2 回代(赶) 从最后一行出发:$x_n=\beta_n$,然后逐个往前代 $x_i=\alpha_i x_{i+1}+\beta_i$,直到 $x_1$。
3 复杂度 两次扫描,总代价 $O(n)$——对 $n=10^5$ 的格点也是毫秒级。
ok 名字的来历 :前向消元把系数一层层「追」下去,回代再「赶」回来。这个算法又叫 Thomas 算法 ,是数值求解偏微分方程最常用的基础工具之一。
数值解 · 追赶法 PPT 第 38 页
追赶法的一个细节:要不要选主元
情形 是否需要选主元 原因 系数矩阵严格对角占优 不需要 前向消元过程中除数始终远离零,数值稳定 薛定谔方程的离散矩阵 通常不需要 势能项加在主对角线上,一般满足对角占优;但势能很大或步长很大时要留神 一般三对角矩阵 需要 若某个除数接近零,误差会被急剧放大
warn 实践建议 :即使理论上不需要选主元,也在程序里加一条除数绝对值过小的告警 。很多「结果莫名其妙」的数值问题,根源就是某一小步的除法几乎除以了零。
数值解 · 追赶法 PPT 第 39 页
参考资料
info 编码建议:先用手算的小例子验证 。取 $n=3$,把程序跑出来的解和手算结果逐位对比——这是发现下标错误($i-1$ / $i+1$ 写反)最快的方法。
数值解 · 实践 PPT 第 40 页
完整流程:从方程到本征值
1 离散化 把 $[0,L]$ 分成 $N$ 段,得到格点 $x_i$ 与步长 $h$
2 构造矩阵 按 $A_{i,i}=2+2h^2V_i$、$A_{i,i\pm1}=-1$ 填出三对角矩阵
3 求本征值 解 $\mathbf{A}\boldsymbol{\psi}=\lambda\boldsymbol{\psi}$,本征值 $\lambda=2h^2E$,于是 $E=\lambda/(2h^2)$
4 验证收敛 把 $N$ 加倍重算,看前几个本征值是否稳定——这一步不能省
5 与解析解对比 用无限深方势阱(解析解可求)检验程序的正确性
ok 「先验后算」的通用套路 :任何数值方法写好后,第一件事都是找一个有解析解的退化情形来对 。对上了,才有资格去算没有解析解的问题。
数值解 · 实践 PPT 第 41 页
做几个例子
无限深方势阱
$V(x)=0$(阱内),解析解 $E_n=\dfrac{n^2\pi^2\hbar^2}{2mL^2}$用途:检验程序正确性 。
谐振子
$V(x)=\frac{1}{2}kx^2$,解析解 $E_n=\hbar\omega(n+\frac12)$用途:检验边界处理与格点密度 。
双势阱
两个相邻的有限深势阱用途:观察隧穿导致的能级劈裂 ——这是解析解给不出的结果。
info 前两个例子有解析解,是练兵 ;从第三个例子开始,数值方法才真正开始提供解析方法无法给出的信息。
数值解 · 实践 PPT 第 42 页
再往前走
方向 要点 二维 / 三维 矩阵变成带状 或稀疏 矩阵,要改用迭代本征值求解器(Lanczos、Davidson) 更大体系 $N$ 增大时稠密矩阵存储 $O(N^2)$ 会先崩掉,必须利用稀疏性——这是量子化学程序的核心技术之一 精度控制 中心差分的误差是 $O(h^2)$;若要更高精度,可换高阶差分 或谱方法 含时问题 把 Cayley 推进与三对角求解组合起来,就得到一个稳定的量子动力学程序
ok 「……」(源课件在此留白,表示还有更多内容可以由你继续展开 )。
数值解 · 讨论 PPT 第 43 页
讨论
1. 本征值问题(Eigenstate problem)
$\mathbf{A}\boldsymbol{\psi}=\lambda\boldsymbol{\psi}$:离散化之后,求解能级 = 求矩阵的本征值。思考 :格点数 $N$ 取多大才够?最小的几个本征值对 $N$ 敏感吗?
2. 含时问题(Time-dependent problem)
每推进一步解一次三对角方程组。思考 :时间步长 $\Delta t$ 受什么限制?为什么 Cayley 格式可以取比显式 Euler 大得多的步长?
info 两个问题其实是一体两面 :定态问题给出「粒子能待在哪些能级上」,含时问题给出「粒子在这些能级之间怎么动」。把两者结合,才构成完整的量子动力学描述。
数值解 · 讨论 PPT 第 44 页
初始波函数:高斯波包
含时问题必须先给一个初始态。最常用的构造是高斯波包 ——它在空间上局域、在动量上也有确定的分布,可以直观地描述「一个粒子正在往右跑」。
$$\psi(x,0)=\left(\frac{1}{2\pi\sigma^2}\right)^{1/4}\exp\!\left[-\frac{(x-x_0)^2}{4\sigma^2}\right]e^{ik_0x}$$
参数 物理含义 取值建议 $x_0$ 波包中心位置 放在势能平坦区,避免一开始就被边界反射 $\sigma$ 波包宽度 太小则动量不确定度大,容易弥散;太大则失去局域性 $k_0$ 平均波矢 决定波包的运动速度 $v=\hbar k_0/m$ $\Delta t$ 时间步长 满足 $\hbar\Delta t\ll \Delta x^2\cdot m/2$ 量级
把波包放进一个双势阱,会发生什么 $$\psi(x,0)\ \longrightarrow\ \psi(x,T)$$
这是数值实验最有趣的地方:解析方法给不出答案,而你只需要改几行代码就能看到结果 。建议在完成本讲的程序后,亲手试一次。