LECTURE 03
理论与量子化学基础 The Basics of Theoretical and Quantum Chemistry
第 3 讲 · BO 近似 · MO 理论 · Hartree-Fock · Mulliken | 对应源课件 51 页
PART 01
薛定谔方程与分子波函数 Schrödinger equation and molecular wave function
§3.1 分子薛定谔方程 PPT 第 03 页
分子体系的薛定谔方程
$$\hat{H}\,\Psi(\mathbf{r},\mathbf{R})=E\,\Psi(\mathbf{r},\mathbf{R})$$
其中总哈密顿量包含五项 ——两个动能项和三个势能项:
$$\hat{H}=-\sum_i\frac{\hbar^2}{2m_e}\nabla_i^2-\sum_A\frac{\hbar^2}{2M_A}\nabla_A^2-\sum_{i,A}\frac{Z_Ae^2}{4\pi\varepsilon_0 r_{iA}}+\sum_{i<j}\frac{e^2}{4\pi\varepsilon_0 r_{ij}}+\sum_{A<B}\frac{Z_AZ_Be^2}{4\pi\varepsilon_0 R_{AB}}$$
项 含义 变量 $\hat{T}_e$ 电子动能 电子坐标 $\mathbf{r}$ $\hat{T}_N$ 核动能 核坐标 $\mathbf{R}$ $\hat{V}_{eN}$ 电子—核吸引 $r_{iA}$ $\hat{V}_{ee}$ 电子—电子排斥 $r_{ij}$ $\hat{V}_{NN}$ 核—核排斥 $R_{AB}$
warn 为什么必须做近似 :这个方程无法精确求解 ——电子之间因为 $1/r_{ij}$ 相互耦合,变量不能分离。整个量子化学的历史,就是围绕「如何有效地近似这个方程 」展开的。
§3.1 分子薛定谔方程 PPT 第 04 页
Born-Oppenheimer 近似
核的质量比电子大 3–5 个数量级(最轻的质子也是电子的 1836 倍),所以电子的运动远比核快 。在我们看清电子的瞬间,核几乎「钉」在原地。
$$\Psi(\mathbf{r},\mathbf{R})\approx\psi_e(\mathbf{r};\mathbf{R})\cdot\chi(\mathbf{R})$$
1 冻结核 先把核坐标 $\mathbf{R}$ 当作参数 固定下来,只求解电子在这组固定核构型下的运动
2 解电子方程 得到电子能量 $E_e(\mathbf{R})$——它是核坐标的函数 ,而不是一个数
3 解核方程 再把 $E_e(\mathbf{R})$ 当作核运动的势能面 ,求核的振动、转动、平动
ok 「绝热势能面(PES)」的来历 :$E_e(\mathbf{R})$ 就是势能面——化学中说的「反应势能面」「构象能量面」,本质都是这个电子能量对核坐标的函数 。建议动手:扫描 H₂O、H₂、HCl 的势能面,亲眼看一看「键长拉伸 → 能量下降 → 再上升」这条曲线。
§3.1 分子薛定谔方程 PPT 第 05 页
动手:扫描水的势能面
用 scan 关键词让 Gaussian 沿某个内坐标逐点做单点能 ,把所有点连起来就是势能曲线:
water_scan.com 复制 下载 .com 下载 .gjf
%chk=test0076
#p rhf/3-21g scan

Water RHF scan

0,1
o
h,1,r
h,1,r,2,a

r .96 2 .05        <- 变量 r:从 0.96 开始,扫描 2 步,每步 0.05
a 104.5 3 1.0      <- 变量 a:从 104.5 开始,扫描 3 步,每步 1.0
info 扫描的痛点 :一次 scan 是串行的,点数多、每个点又可能要很久——写成长任务容易被集群限时杀掉。解决思路 :用 %kjob 把长扫描切成多段 ,配合 scan=restart 续算:%kjob l301 4(每 4 个点存一次档);重启时写 #p rhf/3-21g scan=restart 并加 --Link1-- 分块。把长作业切成可续算的小块 」这一通用工程习惯的体现。
§3.1 分子薛定谔方程 PPT 第 06 页
电子方程与电子哈密顿量
固定核构型后,核动能项为零、核—核排斥是常数,于是电子部分为:
$$\hat{H}_e=-\sum_i\frac{\hbar^2}{2m_e}\nabla_i^2-\sum_{i,A}\frac{Z_Ae^2}{4\pi\varepsilon_0 r_{iA}}+\sum_{i<j}\frac{e^2}{4\pi\varepsilon_0 r_{ij}}$$
$$\hat{H}_e\,\psi_e(\mathbf{r};\mathbf{R})=E_e(\mathbf{R})\,\psi_e(\mathbf{r};\mathbf{R})$$
ok 解出电子方程之后能做什么 :电子总能量与波函数是一切性质的源头——后面几讲要算的所有东西,都是从这一步长出来的 。
§3.1 分子薛定谔方程 PPT 第 07 页
核方程与分子波函数的展开
把 $E_e(\mathbf{R})$ 当作势能,核的运动满足:
$$\left[-\sum_A\frac{\hbar^2}{2M_A}\nabla_A^2+E_e(\mathbf{R})\right]\chi(\mathbf{R})=E\,\chi(\mathbf{R})$$
做法 结果 代价 展开分子波函数并保留全部耦合项 严格解,包含非绝热耦合 (不同电子态之间的耦合) 计算量极大 忽略耦合项 (BO 绝热近似)核在单一势能面上运动,得到振动能级与光谱 这是绝大多数计算的默认做法
info 什么时候不能忽略非绝热耦合 :当两个电子态能量靠得很近 时(势能面交叉点附近),例如光化学中的锥形交叉(conical intersection)、无辐射跃迁过程——这正是第 1 讲里那些光物理计算的用武之地。
§3.2 分子振动 PPT 第 08 页
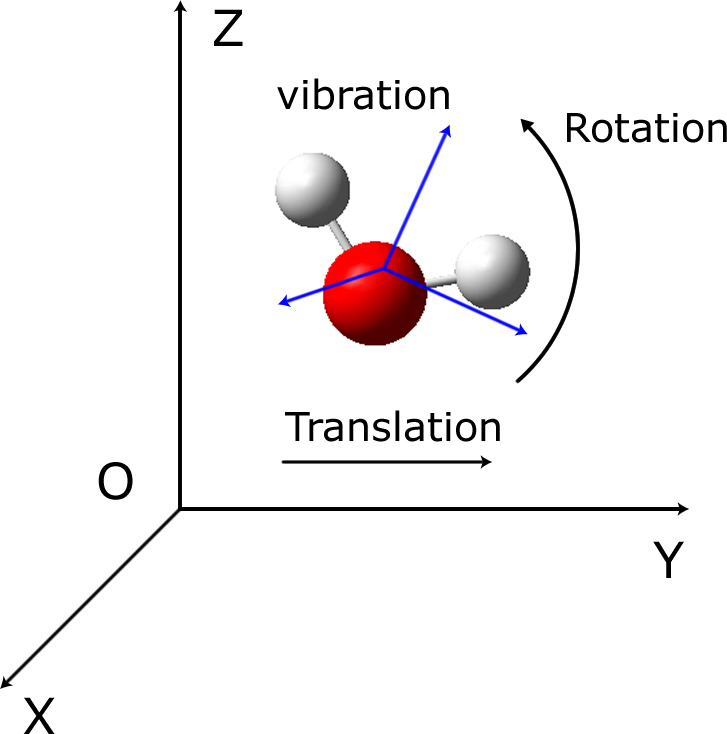
平动、转动、振动的分离
分子动能可以严格分解成三部分:
$$\hat{T}=\hat{T}_{\mathrm{trans}}+\hat{T}_{\mathrm{rot}}+\hat{T}_{\mathrm{vib}}$$
运动 自由度 能量间隔量级 平动 Translation 3(质心运动) 极小,室温下近似连续 转动 Rotation 3(非线性)/ 2(线性) 微波区,$10^{-4}$—$10^{-2}$ eV 振动 Vibration 3N−6(非线性)/ 3N−5(线性) 红外区,$10^{-2}$—$10^{-1}$ eV
info 为什么要分离 :分离之后每一部分都能独立求解——转动能级给出微波谱 ,振动能级给出红外谱 。而且因为三者的能量尺度相差很大(振动 ≫ 转动 ≫ 平动),室温下平动与转动几乎完全被激发 ,振动大多在基态——这正是热力学修正 的物理来源。Molecular Vibrations , McGraw-Hill, 1955, p.273。
平动、转动、振动的分离(Wilson, Decius & Cross, 1955, p.273)
§3.2 分子振动 PPT 第 09 页
分离之后:能级结构
自由度 可以做什么计算 对应的实验 平动 理想气体配分函数 → 压强、体积 状态方程 转动 转动配分函数 → 转动熵、转动热容 微波光谱、转动常数 振动 频率与强度 → 振动熵、零点能 红外光谱、拉曼光谱
ok 一句话串起来 :Gaussian 做 freq 计算时,程序先在优化好的几何 上求 Hessian 矩阵(能量的二阶导数),再由 Hessian 得到 3N−6 个振动频率 ,然后把这些频率代入统计力学公式 ,才算出 ZPE、热焓、Gibbs 自由能这些宏观量。所以 freq 不是「顺便算个光谱」,它是一座桥 ——连接微观的电子结构与宏观的热力学量。
§3.2 分子振动 PPT 第 10 页
两个层次上的近似
① Born-Oppenheimer 绝热近似
$$\Psi\approx\psi_e(\mathbf{r};\mathbf{R})\cdot\chi(\mathbf{R})$$
② 简谐近似(Harmonic Approximation)
$$E_e(R)\approx E_e(R_0)+\frac{1}{2}k\,(R-R_0)^2$$
近似 做了什么 后果 / 失效场景 BO 绝热近似 把电子与核的运动分开 势能面交叉处失效 简谐近似 把势能面在极小点附近展成抛物线 ① 无法描述键断裂;② 缺少非谐性,频率系统性偏高 (所以要乘频率标度因子);③ 过渡态只能得到一个虚频(抛物线向下)
warn 实践提醒 :Gaussian 输出的频率是简谐频率 ,与实验值相比通常偏高 3%–6%。做定量对比时要么乘标度因子(如 B3LYP/6-31G* 用 0.961),要么做非谐(freq=anharm)计算。
§3.2 分子振动 PPT 第 11 页
动手:算 H₂O、H₂、HCl 的频率
water_opt_freq.com 复制 下载 .com 下载 .gjf
%chk=water
#p opt freq rhf/3-21g

Water RHF

0,1
o
h,1,r
h,1,r,2,a

r .96
a 104.5
ok 为什么 opt 与 freq 要连写 :极小点 求,否则会出现虚频;比分成两个作业快得多 ;不会出现「优化用的结构和算频率的结构不是同一个」的失误 。更省时的写法 :#p opt freq b3lyp/6-31g(d) Guess=Read Geom=Check(从 .chk 读几何和初猜)。
§3.2 分子振动 PPT 第 12 页
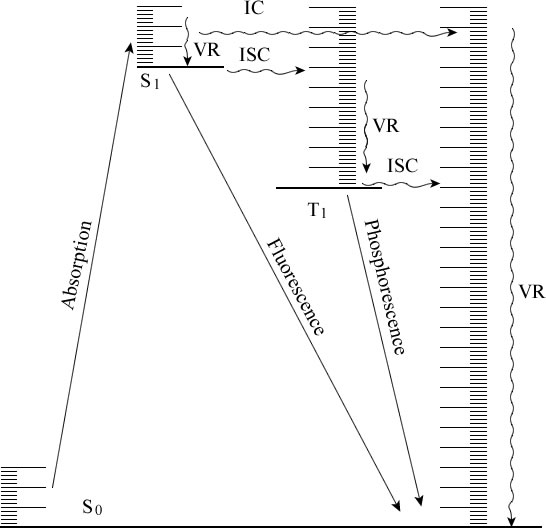
从振动到光物理:Jablonski 图
把电子态与振动态放在一起画,就是Jablonski 图 ——它把「吸收、荧光、磷光、内转换、系间窜越、振动弛豫」这六件事统一在一张图上。
Jablonski 图:各光物理过程与它们的时间尺度 一、能量怎么进来、又怎么掉下来
info 这三步为什么不需要自旋翻转 :吸收只是把电子搬到更高的轨道 ;振动弛豫与内转换都是同一多重度内部 的无辐射过程。所以它们都很快($10^{-15}\to10^{-11}$ s),分子很快就落到最低激发态 S₁。
§3.2 分子振动 插页 · 置于 PPT 第 12 页之后
Jablonski 图(续):三重态与两种发光
二、翻到三重态,再发光
info Kasha 规则 :发光通常从最低 激发态发出——因为 IC/VR 太快,上能级的能量很快就被耗散掉。表中那两处「是」解释了发光快慢之别 :荧光自旋允许(S₁ → S₀),所以快;磷光必须先翻转自旋(T₁ → S₀ 自旋禁阻),所以慢——这正是余晖能拖到毫秒甚至秒的原因,而 ISC 就是把分子送进三重态的那一步。
§3.2 分子振动 PPT 第 13 页
振动计算与光物理的接口
要算光物理速率,光有电子结构还不够,必须把振动态 也带上:
1 分别优化 S₀ 与 S₁ 的几何 得到两个电子态各自的平衡构型与振动频率
2 计算结构弛豫 S₁ 的平衡构型相对 S₀ 会位移 ——位移越大,Franck-Condon 因子越小,无辐射越快
3 计算电子耦合矩阵元 荧光用跃迁偶极矩;ISC 用自旋—轨道耦合 ;IC 用非绝热耦合
4 对振动模式求和 把各模式的贡献叠加起来,得到总的 $k_r$ 与 $k_{nr}$
ok 这就是本课程团队研究工作的技术路线 :第 1 讲里提到的「多模耦合理论」,核心贡献就在于第 4 步——不再把振动当成单一提升模式,而是处理所有模式的混合 。
PART 02
分子轨道理论 Molecular orbital theory
§3.3 分子轨道理论 PPT 第 15 页
单电子方程与基函数展开
分子轨道理论的出发点:把每个电子看成在核与其他电子平均场 中运动,满足单电子方程:
$$\hat{f}\,\phi_i=\varepsilon_i\,\phi_i$$
这个方程仍然解不出来——因为 $\phi_i$ 是未知函数。于是引入基函数展开(LCAO) :
$$\phi_i=\sum_{\mu=1}^{K}c_{\mu i}\,\chi_\mu$$
info 这一步把「解微分方程」变成「解矩阵方程」 :未知量从函数 $\phi_i$ 变成了 $K$ 个系数 $c_{\mu i}$。第 4 讲整讲都在讨论 $\chi_\mu$ 该取什么 。LCAO-MO ;如果取的不是原子轨道 → 一般地称为 LCBF-MO 。
§3.3 分子轨道理论 PPT 第 16 页
LCAO:线性组合原子轨道
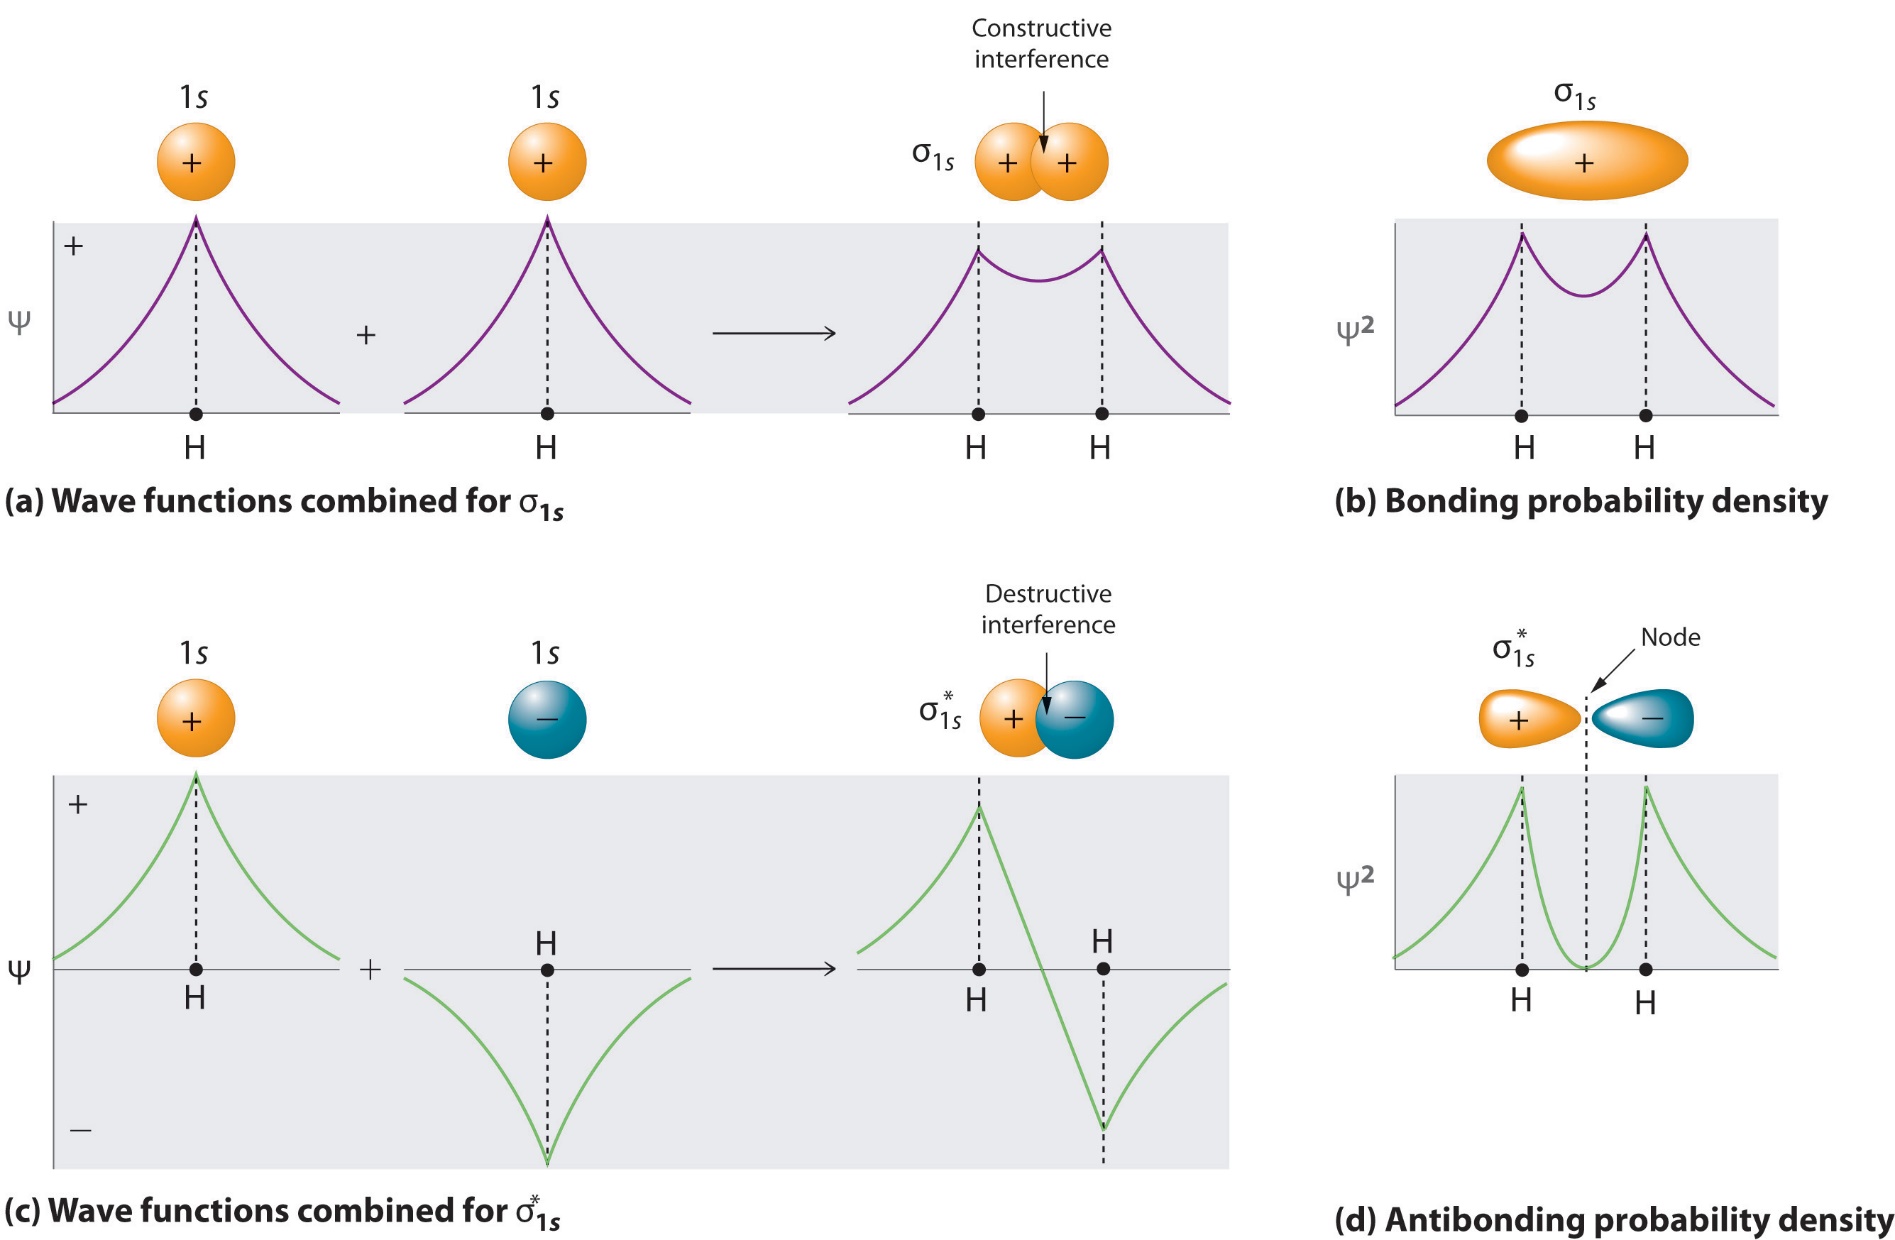
核心思想 :分子轨道可以用原子轨道的线性组合来近似。
$$\phi_i=\sum_\mu c_{\mu i}\chi_\mu\qquad\Longrightarrow\qquad\psi_{\mathrm{MO}}=\sum_\mu c_\mu\,\chi_\mu^{\mathrm{AO}}$$
系数情况 物理图像 $c$ 集中在某一个原子上 该轨道定域 ,性质接近原子轨道 $c$ 均匀分布在两个相同原子上 成键 轨道(同号组合) $c$ 大小相同、符号相反 反键 轨道(异号组合)
ok 最熟悉的例子——H₂ :两个 1s 轨道组合得到 $\sigma=1s_A+1s_B$(成键)与 $\sigma^*=1s_A-1s_B$(反键),能量一降一升。LCAO 的全部内容,就是把这件事推广到任意分子、任意基组 。而需要求的量,就是那组系数 $c_{\mu i}$。
LCAO:用原子轨道的线性组合逼近分子轨道
§3.3 分子轨道理论 PPT 第 17 页
动手:把分子轨道画出来
Gaussian 把分子轨道(以及电子密度等)导出为 cube 文件 ,再用可视化软件画等值面:
cubegen nprocs kind fchkfile cubefile npts format cubefile2

# 例:导出 H2O 的 HOMO(第 4 个轨道)
cubegen 0 MO=Homo water.fchk water_homo.cube 0 h
info cube 文件是什么 :一个立方格点上的三维标量场(每个格点一个数)。配合 VMD / GaussView / Multiwfn 等工具,就能画出熟悉的「红蓝花瓣」轨道图。亲眼看到成键/反键轨道的形状,比看十页定义都管用 。http://gaussian.com/cubegen
§3.3 分子轨道理论 PPT 第 18 页
久期方程:系数从哪来
把 LCAO 展开代入单电子方程,两边左乘 $\chi_\nu^*$ 再积分,得到一个线性方程组 :
$$\sum_\mu c_{\mu i}\,(H_{\nu\mu}-\varepsilon_i S_{\nu\mu})=0\qquad(\nu=1,2,\dots,K)$$
要有非零解,系数行列式必须为零——这就是久期方程 :
$$\det\left(\mathbf{H}-\varepsilon\,\mathbf{S}\right)=0$$
矩阵 名称 含义 $H_{\mu\nu}=\langle\chi_\mu|\hat{f}|\chi_\nu\rangle$ 哈密顿矩阵元 代表两个基函数之间的相互作用 $S_{\mu\nu}=\langle\chi_\mu|\chi_\nu\rangle$ 重叠矩阵元 $S_{\mu\mu}=1$(归一化);基函数正交时全部 $S_{\mu\nu}=\delta_{\mu\nu}$
ok $K$ 阶行列式 = $K$ 次代数方程 → $K$ 个根 $\varepsilon_1\dots\varepsilon_K$,每个根代回方程组得到一组系数 ——这 $K$ 组系数就对应 $K$ 个分子轨道。注意 :这里出现了 重叠矩阵 $\mathbf{S}$ ,它不是单位矩阵——因为原子轨道之间并不正交 。这是广义本征值问题,比标准的 $\mathbf{Hc}=\varepsilon\mathbf{c}$ 多一层麻烦。
§3.3 分子轨道理论 PPT 第 19 页
求解分子轨道的四个步骤
1 选取 N 个基函数 决定基组——这是精度与代价的旋钮(第 4 讲)
2 计算 $H_{ij}$ 与 $S_{ij}$ 对每一对基函数做积分。$K$ 个基函数需要 $O(K^2)$ 个积分
3 解久期方程,得到 N 个根 $E_j$ 即 $N$ 个轨道能级
4 求久期矩阵的 N 个本征向量 $a_{ij}$ 即每个分子轨道的组合系数
warn 一个容易被忽略的事实 :基函数越多,结果越准 ——因为 $\{\chi_\mu\}$ 越完备,对精确轨道的表示就越好。但代价是:积分个数按 $K^4$ 增长(双电子积分)。选多大的基组 」永远是计算化学里第一个要做的权衡。
§3.4 多电子体系 PPT 第 20 页
多电子波函数
单电子轨道好办了,但体系里有 $N$ 个电子,波函数怎么写?
方案 波函数形式 是否满足 简单乘积(Hartree 积) $\Psi=\phi_1(1)\phi_2(2)\cdots\phi_N(N)$ 满足「每个电子有一个轨道」,但不满足反对称性 (电子是费米子) Slater 行列式 $\Psi=\dfrac{1}{\sqrt{N!}}\det[\phi_i(j)]$ 满足反对称性 + 自动包含交换效应 (泡利原理)
ok 为什么必须反对称 :电子是费米子,交换两个电子的全部坐标(含自旋),波函数必须变号 。自动满足这个要求 ;而且如果两个电子占据同一个轨道,行列式两行相同 → 行列式为零,泡利原理也自动成立 。
§3.4 多电子体系 PPT 第 21 页
忽略电子间相互作用:可分离近似
如果假装电子之间没有相互作用 ,总哈密顿量就能写成单电子算符之和:
总哈密顿量 = 单电子算符之和
$$\hat{H}=\sum_i^N\hat{h}_i$$
波函数 = 单电子波函数之积
$$\Psi=\prod_i^N\phi_i(i),\qquad E=\sum_i^N\varepsilon_i$$
量 表达 单电子哈密顿量 $\hat{h}_i=-\frac{1}{2}\nabla_i^2-\sum_A\frac{Z_A}{r_{iA}}$ 单电子波函数 $\hat{h}_i\phi_i=\varepsilon_i\phi_i$ 总能量 $E=\sum_i\varepsilon_i$
warn 这个近似太粗糙了 ——电子之间的排斥能(往往占体系总能量的很大一部分)被完全忽略。后续所有方法的骨架 :从「可分离」出发,再逐步把电子间相互作用加回去 ,就得到 Hartree → Hartree-Fock → 后 HF 方法这一整条脉络。
§3.5 Hückel 方法 PPT 第 22 页
Hückel 方法:最简的分子轨道理论
Hückel 方法是对久期方程的极端简化 ,专门用于共轭 π 体系。它做了三个大胆假设:
假设 内容 物理含义 ① 只用 π 轨道 每个碳原子取 1 个 $2p_z$ 轨道作为基函数 忽略 σ 骨架,只处理 π 电子 ② 近似积分值 $H_{\mu\mu}=\alpha$,$H_{\mu\nu}=\beta$(相邻),否则 0 $\alpha$ 是库仑积分,$\beta$ 是共振积分($\beta<0$) ③ 忽略重叠 $S_{\mu\nu}=\delta_{\mu\nu}$ 久期方程变成标准本征值问题
info 结果能有多好 :尽管假设极其粗暴,Hückel 方法却成功预言了苯的芳香稳定性、共轭体系的能级排布、以及 4n+2 规则 。把「分子轨道理论在讲什么」用一段手算就能展示清楚 。
§3.5 Hückel 方法 PPT 第 23 页
Hückel 方法:第 1、2 步
1 选取 N 个基函数 取每个碳原子的 $2p_z$ 原子轨道。例如丁二烯($N=4$)、苯($N=6$)
2 计算 $N^2$ 个 $H_{ij}$ 与 $S_{ij}$ 对角线全为 $\alpha$;相邻原子之间为 $\beta$;其余为 0。于是哈密顿矩阵只由 $\alpha$、$\beta$ 两个符号组成
ok 以苯为例 :6×6 矩阵,对角线全是 $\alpha$,每个原子的上下两个邻位 是 $\beta$,间位和对位是 0 。正好填满三个成键轨道 ——这就是苯特别稳定的原因。
§3.5 Hückel 方法 PPT 第 24 页
Hückel 方法:第 3、4 步
3 解久期方程 $\det(\mathbf{H}-E\mathbf{S})=0$。在 Hückel 假设下 $\mathbf{S}=\mathbf{1}$,所以只需对 $\mathbf{H}$ 做标准对角化
4 计算分子轨道 把每个本征值代回,得到本征向量——即各原子 $2p_z$ 轨道的组合系数,画出轨道的相位分布
info 能级图与 π 电子数 :把本征值按能量排序画成横线,再从低到高填入 π 电子(每条线 2 个电子)。HOMO / LUMO 是哪些轨道、能隙多大、体系有没有「未成对电子」 。
§3.5 Hückel 方法 PPT 第 25 页
用 Hückel 方法估计共振能
共振能 的定义:共轭分子的实际 π 电子能量,与「假设所有双键彼此孤立」时的能量之差。
$$E_{\mathrm{res}}=E_{\pi}^{\mathrm{conj}}-\sum_{\text{孤立双键}}E_{\pi}$$
分子 $E_\pi$(以 $\beta$ 为单位) 共振能 丁二烯(2 个孤立双键作参照) $4\alpha+4.472\beta$ $0.472\beta$ 苯(3 个孤立双键作参照) $6\alpha+8\beta$ $2\beta$ ← 特别大
ok 这就是「芳香性」的定量来源 :苯的共振能远大于同碳数的开链多烯,说明它额外稳定 。离域能(共振能) 与氢化热实验数据 对照,两者能定量吻合——一个只用纸笔的近似方法,居然给出了正确的化学结论 。
PART 03
Hartree 与 Hartree-Fock 自洽场方法 Hartree and Hartree-Fock Self-Consistent Field method
§3.6 Hartree SCF PPT 第 27 页
Hartree 方法:把电子间排斥平均化
要解决「电子之间有相互作用」这个难题,Hartree 的想法是:把其他电子对某个电子的作用,平均成一个球对称的势场 。
$$\hat{h}_i^{\mathrm{Hartree}}=-\frac{1}{2}\nabla_i^2-\sum_A\frac{Z_A}{r_{iA}}+\sum_{j\neq i}\hat{v}_j^{\mathrm{eff}}(r_i)$$
$$\hat{v}_j^{\mathrm{eff}}(r_i)=\int\frac{|\phi_j(r_j)|^2}{r_{ij}}\,\mathrm{d}r_j$$
ok 「自洽」二字的由来 :要算第 $i$ 个电子的势,就要知道其他电子波函数 $\phi_j$;而要算 $\phi_j$,又需要 $\phi_i$……未知量出现在自己的方程里 。先猜、再迭代、直到输入与输出一致 ——这就是 Self-Consistent Field(自洽场)的全部含义。
§3.6 Hartree SCF PPT 第 28 页
Hartree 总能量与库仑积分
$$E_{\mathrm{Hartree}}=\sum_i\varepsilon_i-\frac{1}{2}\sum_{i,j}J_{ij}$$
符号 名称 表达式 $\varepsilon_i$ 单电子轨道能 包含与所有 其他电子的相互作用 $J_{ij}$ 库仑积分 $J_{ij}=\displaystyle\iint\frac{|\phi_i(1)|^2|\phi_j(2)|^2}{r_{12}}\,\mathrm{d}\tau_1\mathrm{d}\tau_2$
warn 为什么减去 $\frac{1}{2}\sum J_{ij}$ :每个 $\varepsilon_i$ 里已经把电子 $i$ 与 $j$ 的排斥算了一遍,而 $\varepsilon_j$ 里又把 $j$ 与 $i$ 的排斥算了一遍——同一对电子的排斥被重复计数了 。求和时每一对都出现了两次,所以减去一半。这个「双计数」问题在 HF 里还会再遇到一次 ,是理解 Koopmans 定理的关键。
PART 04
Hartree-Fock 方程 Hartree-Fock Self-Consistent Field method
§3.7 HF SCF PPT 第 30 页
从 Hartree 到 Hartree-Fock
Hartree 方法有两个缺陷:① 没有考虑反对称性(波函数是简单乘积);② 因此忽略了交换效应 。
方法 波函数 包含的相互作用 Hartree 简单乘积 $\prod_i\phi_i(i)$ 只有库仑排斥 $J$ Hartree-Fock Slater 行列式 $\det[\phi_i(j)]$ 库仑排斥 $J$ + 交换作用 $K$
ok 把波函数换成行列式之后 ,能量的表达式里自动多出一项 $K_{ij}$。不是新加的物理假设,而是反对称性的数学后果 ——具体地说,它描述了自旋平行电子之间的一种「等效排斥减小」 ,也就是 Fermi 空穴。
§3.7 HF SCF PPT 第 31 页
三类积分
HF 方程里的积分按涉及的电子数分成三类:
积分 名称 表达式 涉及电子数 $H_i^{\mathrm{core}}$ 核心积分(单电子积分) $\langle\phi_i|\hat{h}|\phi_i\rangle$ 1 $J_{ij}$ 库仑积分(双电子积分) $\iint\frac{|\phi_i(1)|^2|\phi_j(2)|^2}{r_{12}}\mathrm{d}\tau_1\mathrm{d}\tau_2$ 2 $K_{ij}$ 交换积分(双电子积分) $\iint\frac{\phi_i^*(1)\phi_j(1)\phi_j^*(2)\phi_i(2)}{r_{12}}\mathrm{d}\tau_1\mathrm{d}\tau_2$ 2
info 用什么方法求最优轨道 :在「轨道彼此正交归一」的约束下,求使 $E_{\mathrm{HF}}$ 最小的自旋轨道。这是一个带约束的变分问题 ,用Lagrange 乘子法 处理——结果就是 Fock 算符及其本征方程。
§3.7 HF SCF PPT 第 32 页
HF 方程与 Fock 算符
$$\hat{f}_i\,\phi_i=\varepsilon_i\,\phi_i$$
$$\hat{f}_i=\hat{h}_i+\sum_{j=1}^{N}\left(\hat{J}_j-\hat{K}_j\right)$$
算符 含义 $\hat{h}_i$ 单电子算符(动能 + 核吸引) $\hat{J}_j$ 库仑算符 $\hat{K}_j$ 交换算符 $\varepsilon_i$ 轨道能,Lagrange 乘子的本征值
ok Hartree-Fock 势的物理含义 :$\hat{v}_{\mathrm{HF}}$ 是第 $i$ 个电子在其余 $N-1$ 个电子所产生的平均排斥势 中感受到的作用。电子—电子排斥只被「平均地」考虑 ,瞬时相关(电子如何互相躲避)被丢掉了。电子关联能 ,正是 MP2、CCSD、CI 这些「后 HF 方法」要补回来的东西。
§3.7 HF SCF PPT 第 33 页
库仑算符与交换算符的差别
算符 作用方式 是否局域 含义 $\hat{J}_j$ $\hat{J}_j(1)\phi_i(1)=\left[\displaystyle\int\frac{|\phi_j(2)|^2}{r_{12}}\mathrm{d}\tau_2\right]\phi_i(1)$ 局域 (只依赖 $\phi_i$ 在点 $x_1$ 的值)电子 $j$ 在位置 1 处产生的经典静电势 $\hat{K}_j$ $\hat{K}_j(1)\phi_i(1)=\left[\displaystyle\int\frac{\phi_j^*(2)\phi_i(2)}{r_{12}}\mathrm{d}\tau_2\right]\phi_j(1)$ 非局域 (需要对 $\phi_i$ 全空间积分)交换两个自旋轨道变量的结果,没有经典对应
ok 三个重要性质 :同一个电子不会与自己相互作用 (无自作用);
§3.7 HF SCF PPT 第 34 页
SCF 迭代流程
因为 $\hat{f}_i$ 依赖于 $\phi_i$,HF 方程必须迭代求解 :
1 初始猜测 给一组初始轨道 $\{\phi_i^{(0)}\}$(Gaussian 默认用 Guess=Harris)
2 构造 Fock 算符 由当前轨道算出 $\hat{v}_{\mathrm{HF}}$ 与 $\hat{f}$
3 求解本征方程 得到一组新轨道 $\{\phi_i^{\mathrm{new}}\}$ 与轨道能
4 判断是否收敛 比较新旧密度矩阵,看是否满足 Conver 判据
5 未收敛则回到第 2 步 用新轨道再构造 Fock 算符——这就是「自洽 」
info 收敛之后得到 :Slater 行列式能量 $E_{\mathrm{HF}}$、轨道能 $\varepsilon_i$、以及总能量。日志里对应的就是那一串 :Cycle 1 E=... Delta-E=... RMSDP=...,直到出现 Convergence achieved——RMSDP(密度的均方根变化)就是第 4 步用的判据 。
§3.7 HF SCF PPT 第 35 页
闭壳层 RHF 的能量表达式
对闭壳层体系(每个空间轨道填 2 个电子),总能量与轨道能为(Szabo & Ostlund, p.83):
$$E_{\mathrm{RHF}}=2\sum_i^{N/2}H_i+\sum_i^{N/2}\sum_j^{N/2}\left(2J_{ij}-K_{ij}\right)$$
$$\varepsilon_i=H_i+\sum_j^{N/2}\left(2J_{ij}-K_{ij}\right)$$
ok 三条记忆口诀 (源课件原文):被占据的空间轨道 贡献 $H_i$;空间轨道上的电子 (无论自旋)贡献 $J_{ij}$;自旋平行 的电子贡献 $-K_{ij}$。
§3.8 Koopmans 定理 PPT 第 36 页
Koopmans 定理
问题 :轨道能 $\varepsilon_i$ 的物理意义是什么?把 $\sum_i\varepsilon_i$ 加起来为什么不等于总能量?
info 原因就是双计数 (源课件原文):$\varepsilon_i$ 里包含了与所有其他电子 (含 $\varepsilon_j$)的库仑与交换作用;而 $\varepsilon_j$ 里同样包含了与 $\varepsilon_i$ 的作用。因此在 $\sum_i\varepsilon_i$ 中,第 $i$ 与第 $j$ 个电子之间的相互作用被算了两遍 。
1 设想电离过程 从第 $k$ 个轨道拿走一个电子
2 假设轨道不变 假定电离过程中其余分子轨道不发生弛豫 (冻结轨道近似)
3 直接相减 电离前后总能量之差恰好等于 $-\varepsilon_k$
ok $\boxed{\ \mathrm{IP}\approx-\varepsilon_k\ }$轨道能的负值,就是该轨道的电离能 。这就是 Koopmans 定理。
§3.8 Koopmans 定理 PPT 第 37 页
Koopmans 定理的物理意义与误差
电离能 定义 与实验的对应 垂直电离能(vertical IP) 电离时几何不变 ,阳离子处于其平衡构型之外的「垂直」状态 与光电子能谱 直接对应(电离比核运动快得多) 绝热电离能(adiabatic IP) 阳离子的几何已优化 后的能量差 是热力学意义上的电离能
ok 所以 $\varepsilon_i$ 的物理含义就是 :第 $i$ 个轨道的电离能。逐峰对应 的图——这是 HF 计算最漂亮的应用之一。
§3.9 Roothaan 方程 PPT 第 38 页
Hartree-Fock-Roothaan 方程
把 LCAO-MO 展开 $\phi_i=\sum_\mu c_{\mu i}\chi_\mu$ 代入 HF 方程,两边左乘 $\chi_\mu^*(r_1)$ 再积分:
$$\sum_\nu c_{\nu i}\left(F_{\mu\nu}-\varepsilon_i S_{\mu\nu}\right)=0$$
矩阵 名称 性质 $\mathbf{F}$ Fock 矩阵 $K\times K$ 厄米 矩阵 $\mathbf{S}$ 重叠矩阵 $K\times K$ 厄米 矩阵
ok 写成矩阵形式就是著名的 Roothaan 方程 :关键结论 (源课件原文):基组 $\{\chi_\mu\}$ 越完备,它对精确 MO 的表示就越准确,Fock 算符的本征函数就越精确。「求 HF 分子轨道」这个问题,被彻底转化成了「求系数 $c_{\mu i}$」这个线性代数问题 。接下来就交给计算机了。
§3.9 Roothaan 方程 PPT 第 39 页
FC = SCε 的解读
$$\mathbf{F}\,\mathbf{C}=\mathbf{S}\,\mathbf{C}\,\boldsymbol{\varepsilon}$$
矩阵 维度 含义 $\mathbf{F}$ $K\times K$ Fock 矩阵 $\mathbf{C}$ $K\times K$ 组合系数矩阵——它的每一列描述一个分子轨道 $\mathbf{S}$ $K\times K$ 重叠矩阵 $\boldsymbol{\varepsilon}$ $K\times K$(对角) 轨道能
$$\mathbf{C}^{\\dagger}\mathbf{S}\,\mathbf{C}=\mathbf{1}$$
info 正交归一条件 :在 LCAO 近似下,分子轨道 $\{\phi_i\}$ 正交归一等价于系数矩阵满足上式。因为原子轨道不正交,正交归一条件不是简单的 $\mathbf{C}^{\dagger}\mathbf{C}=\mathbf{1}$ 。
§3.10 布居分析 PPT 第 40 页
电荷密度
对闭壳层体系(单行列式波函数):
$$\rho(\mathbf{r})=2\sum_i^{N/2}\left|\phi_i(\mathbf{r})\right|^2$$
$$\int\rho(\mathbf{r})\,\mathrm{d}\mathbf{r}=N$$
把 MO 的 LCAO 展开代入,得到用基函数 表达的电荷密度:
$$\rho(\mathbf{r})=\sum_\mu\sum_\nu P_{\mu\nu}\,\chi_\mu(\mathbf{r})\chi_\nu^*(\mathbf{r})$$
$$P_{\mu\nu}=2\sum_i^{N/2}c_{\mu i}c_{\nu i}^*$$
ok $\mathbf{P}$ 是什么 :密度矩阵 (又叫电荷—键级矩阵)。它是连接「波函数系数」与「可观测的电子分布」的桥梁。
§3.10 布居分析 PPT 第 41 页
把电荷分布拆到基函数上
$$N=\int\rho\,\mathrm{d}\mathbf{r}=\sum_\mu\sum_\nu P_{\mu\nu}S_{\nu\mu}$$
矩阵元 含义 物理意义 对角元 $P_{\mu\mu}$对应的两个基函数是同一个 该基函数上的净布居 非对角元 $P_{\mu\nu}$($\mu\neq\nu$)两个不同基函数之间的交叉项 电子在两类基函数之间 的分布
ok 于是电子分布可以分解成两部分 (源课件原文):与单个基函数相关的部分 (对角项 $\sum_\mu P_{\mu\mu}$);与基函数对相关的部分 (非对角项 $\sum_{\mu\neq\nu}P_{\mu\nu}S_{\nu\mu}$)。它让我们能把一个连续的电子云,拆成「哪些原子、哪些轨道贡献了多少电子」 。这就是布居分析的思想起点。
§3.10 布居分析 PPT 第 42 页
Mulliken 布居分析
info 布居分析(Population analysis)的定义 (源课件原文):把分子中的电子,按分数 的方式分配给分子的各个部分(原子、键、基函数)。Mulliken 布居分析 。
$$N=\sum_\mu P_{\mu\mu}+\sum_{\mu\neq\nu}P_{\mu\nu}S_{\nu\mu}$$
量 表达式 含义 $P_{\mu\mu}$ $P_{\mu\mu}=2\sum_i^{N/2}c_{\mu i}^2$ $\phi_\mu$ 的净布居 (基函数已归一化,故 $S_{\mu\mu}=1$)$Q_{\mu\nu}$ $Q_{\mu\nu}=2P_{\mu\nu}S_{\mu\nu}$($\mu\neq\nu$) 重叠布居 ——它关联的两个基函数可能在同一个原子 上,也可能在两个不同原子 上
ok 所以分子中的总电子电荷由两部分构成:第一项属于单个基函数,第二项属于基函数的「对」 。
§3.10 布居分析 PPT 第 43 页
从布居到原子电荷
warn Mulliken 电荷的可靠性 :它对基组非常敏感 ——同一分子换一个基组,算出的原子电荷可能差很多,因此不能用来做跨基组的定量比较 。按基函数把电子分给原子 )是所有布居分析方法的共同起点,理解它才能理解后面那些改进方法在改进什么。
§3.11 实例 PPT 第 44 页
实例:甲醛的 Mulliken 布居分析
formaldehyde_pop.com 复制 下载 .com 下载 .gjf
#P RHF/STO-3G scf(conventional) Iop(3/33=6) Extralinks=L316 Noraff Symm=Noint Iop(3/33=1) pop(full)

#p HF/3-21g

Title Card Required

0 1
 C    0.00000000    0.00000000    0.00000000
 O    0.00000000    0.00000000    1.22731700
 H    0.93940400    0.00000000   -0.59214500
 H   -0.93940400   -0.00000000   -0.59214500
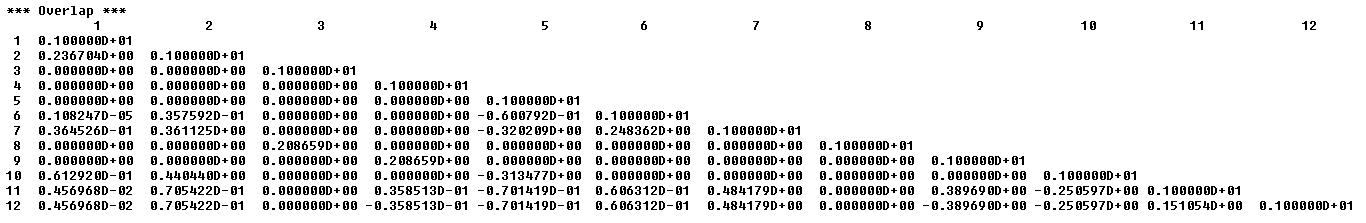
info 为什么要加那一串奇怪的 Iop :目的只有一个——让程序把每一个积分的数值都打印出来 ,从而能手算 一遍 Mulliken 布居,和程序结果对照。Iop(3/33=6):打印单电子积分 + 调试格式的双电子积分;Extralinks=L316:启用打印双电子积分的链接;Noraff:强制用常规积分格式;Symm=Noint:关闭积分对称性 (否则程序只算一半积分,就不全了)。为了教学而刻意关掉所有优化 」的写法。
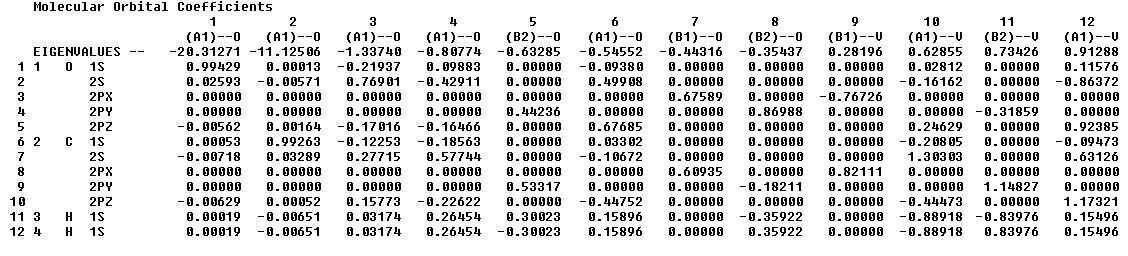
甲醛 Mulliken 布居分析输出中的基函数与布居表
§3.11 实例 PPT 第 45 页
实例:关键词逐条解释
warn 这些关键词平时都不需要写 ——它们的唯一用途是「把内部量全部打印出来以便教学」。#p B3LYP/6-31G(d) opt freq 这样的常规写法。
同一段输出(回顾):基函数列表与布居数据
§3.11 实例 PPT 第 46 页
实例:布居矩阵长什么样
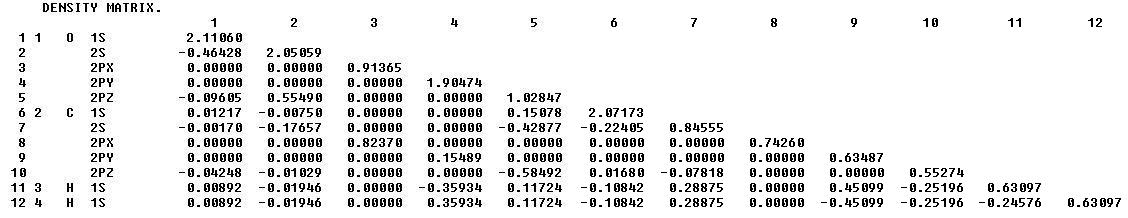
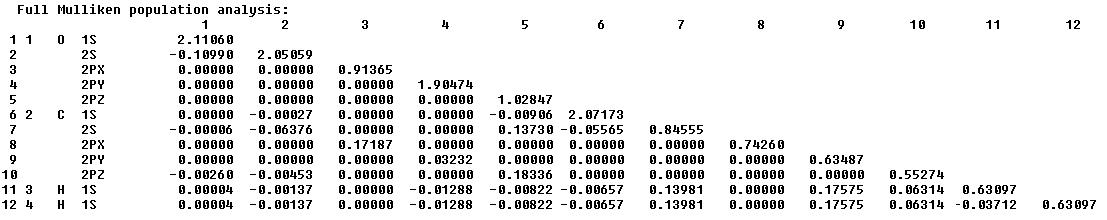
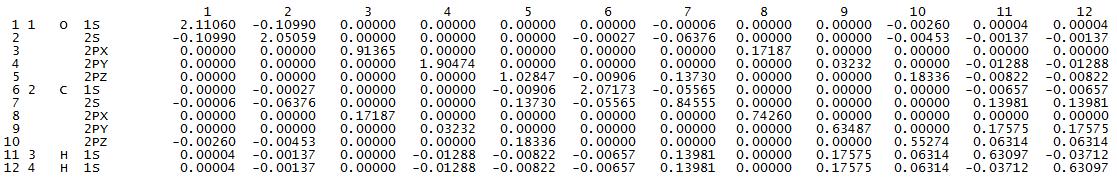
下面开始是程序实际输出的截图。先看布居矩阵 与重叠布居矩阵 :
info 读输出前的准备 :Mulliken 分析的输出是以基函数为下标 的矩阵。所以第一步永远是——把自己分子有哪些基函数列出来 ,并给每个基函数编号。
§3.11 实例 PPT 第 47 页
实例:矩阵元如何对应到原子
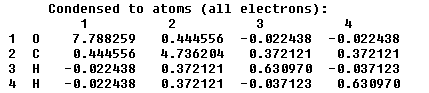
求和方式 得到什么 沿行 求和 第 $\mu$ 个基函数与所有其他基函数的总重叠 沿列 求和 结果与沿行相同($\mathbf{P}$ 与 $\mathbf{S}$ 都是对称矩阵) 按原子分组求和 对属于原子 A 的所有基函数下标求和 → 原子 A 的布居
ok 关键的一步就是要做「按原子分组」 :程序输出的矩阵是按基函数下标 排的,而我们要的是按原子 的结果。哪些基函数属于哪个原子 。这正是「基函数列表」那几行输出的用处。
布居矩阵的求和方式(沿行或沿列) 重叠布居矩阵的对应关系
§3.11 实例 PPT 第 48 页
实例:分块理解布居矩阵
块 下标范围 含义 对角块 A—A 两个下标都在原子 A 上 原子 A 内部的电子布居(含 $\mu=\nu$ 与 $\mu\neq\nu$) 交叉块 A—B 一个下标在 A、另一个在 B A 与 B 之间的成键布居 对角元 $\mu=\nu$ 该基函数的净布居 非对角元 $\mu\neq\nu$ 重叠布居
ok 这个分块视角非常有用 :键的共价性有多强 ;原子周围有多少电子 ;电荷从哪个原子转移到了哪个原子 。
重叠布居矩阵 按原子分块后的布居矩阵 布居矩阵的完整输出
§3.11 实例 PPT 第 49 页
实例:定位到具体的基函数
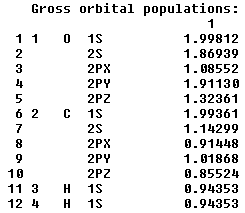
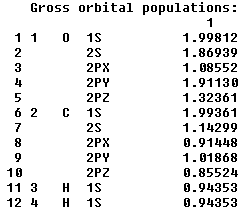
info 源课件在这里给出的例子是:对应 C(1s) 基函数的那一行(或列) 求和;对应 O(2px ) 基函数的那一行(或列) 求和。
要查的量 做法 C 的 1s 轨道上有多少电子 找到 C 的 1s 基函数下标,对矩阵该行 所有元素求和 O 的 2px 轨道上有多少电子 同理,找到 O 的 2px 下标,对该行求和 其他原子对它的贡献 在该行中按列所属原子分组 ——就能看出这个轨道上的电子是从哪些原子「借」来的
ok 这就把抽象的矩阵变成了化学图像 :例如你会发现 C 的 1s 布居接近 2(内层电子几乎不参与成键),而 O 的 2p 轨道布居明显大于 2(氧电负性大,把电子拉过来了 )——数值结果与电负性直觉一致,这就是计算有用的证据 。
完整布居矩阵 净布居与重叠布居的对角/非对角元 C(1s) 基函数对应的行(或列)求和